嵌合抗原受体(CAR)-T细胞疗法已成为癌症的突破性治疗手段,最早在血液肿瘤获得成活,后经过数十年研究,目前正积极拓展至更广泛的免疫介导疾病,尤其是实体瘤和自身免疫性疾病。在理解技术进步和解决这一工程化细胞疗法内在局限方面均已取得重大进展,但CAR-T细胞的临床疗效和安全性仍受若干因素影响,包括免疫抑制性肿瘤微环境(TME)、肿瘤细胞的持续突变演化、限制可及性的高昂生产成本,以及生物治疗相关的免疫毒性。鉴于这些重大挑战,亟需范式转变——从将CAR-T仅视为"工程化免疫细胞"转向将其认识为"可编程智能系统"。
中国药科大学
嵌合抗原受体(CAR)-T细胞疗法已成为癌症免疫治疗中最具变革性的进展之一,标志着血液系统恶性肿瘤治疗的范式转变。通过工程化自体T细胞表达识别
在过去四十年中,CAR-T细胞疗法已从概念框架演变为强大的治疗平台。从体内活性有限的第一代CAR,到通过纳入共刺激结构域实现更高临床疗效的第二代和第三代CAR,再到具有安全开关、细胞因子武装或逻辑门控回路的第四代设计,该领域经历了大量创新。这一技术进步不仅改善了T细胞持久性和功能,还拓宽了可治疗恶性肿瘤的范围。CAR-T细胞疗法取得了显著进展,但其在肿瘤学中的应用也揭示了重大且令人担忧的局限,如肿瘤抗原逃逸、T细胞耗竭以及在免疫抑制环境中扩增受限。众多高质量综述已全面论述了结构优化、靶点选择和临床管理中的这些问题。然而,实现"一次输注、终身获益"这一理想目标的一个关键现实常被忽视:一旦给药,CAR-T细胞即作为活的、演化的治疗实体发挥作用,其性能持续被宿主免疫生态系统重塑。肿瘤微环境(TME)压力、细胞间相互作用和免疫抑制信号等因素动态调节其治疗活性。此外,制造成本和治疗可及性的考量应整合到未来创新的框架中。在这种情况下,TME和免疫生态的内在复杂性决定了未来CAR-T设计必须超越传统的"构建-输注-观察"范式。相反,它们应采用涵盖设计、给药和治疗后适应的整合方法,实现"感知-响应-自我调节"闭环模型——一种能够在患者体内实时适应的智能免疫自动机。
为应对这些挑战,新一代设计策略已经出现,重新定义了CAR-T疗法的功能和结构范式。相关策略包括通过基因工程调节CAR信号通路,以及选择具有更大增殖潜能和持续活性的T细胞亚群——如干细胞样记忆T细胞(TSCM)——以重塑TME并延长治疗疗效。此外,双靶或多靶CAR构建体已被设计,连同与抗原呈递细胞的相互作用以诱导表位扩展(ES),从而实现动态抗原适应、减轻免疫逃逸并拓宽肿瘤覆盖。同时,非病毒转导策略和通用型异基因CAR-T产品已成为研究热点,旨在降低成本、简化制造、提高生物安全性和可及性,最终建立"现货型"治疗模式。此外,还在探索治疗和随访期间的实时监测,结合单克隆抗体和细胞因子的使用,以实现动态毒性控制并减轻CAR-T作为生物制品特有的免疫相关不良事件。
与这些设计创新并行,CAR-T疗法的临床格局经历了快速扩展。虽然初始批准仅限于血液系统恶性肿瘤,但后续中国获批了治疗
本综述全面概述CAR-T细胞疗法的发展轨迹和前沿技术进展,特别强调近期在结构设计方面应对四大关键挑战的突破:肿瘤微环境抑制、免疫逃逸、制造瓶颈和治疗相关毒性。作者强调了这些创新如何共同将下一代CAR-T产品定位为能够在动态免疫生态系统内实时适应的"智能免疫自动机"。此外,本文总结CAR-T疗法在血液系统恶性肿瘤、实体瘤和AIDs中的最新临床进展,强调其随着领域从肿瘤学扩展到更广泛免疫疾病中的治疗潜力。最后,本文讨论了阻碍更广泛临床转化和推广的主要障碍,并对未来方向提供前瞻性视角,旨在为CAR-T疗法的持续创新和临床推进提供全面参考和战略见解。
CAR-T细胞疗法的起源可追溯到1980年代末,当时研究人员开始探索合成受体以赋予T细胞肿瘤特异性。1987年,Kurosawa团队首次将免疫球蛋白可变区与T细胞受体(TCR)恒定区融合,产生嵌合TCR,其依赖MHC非依赖性识别,并证明了工程化T细胞的激活潜力。两年后,Weizmann研究所的Eshhar及其同事将抗体可变域(VH/VL)与TCR恒定区重组,使T细胞能够独立于MHC识别肿瘤抗原,为现代CAR-T发展奠定了理论基础(图1)。
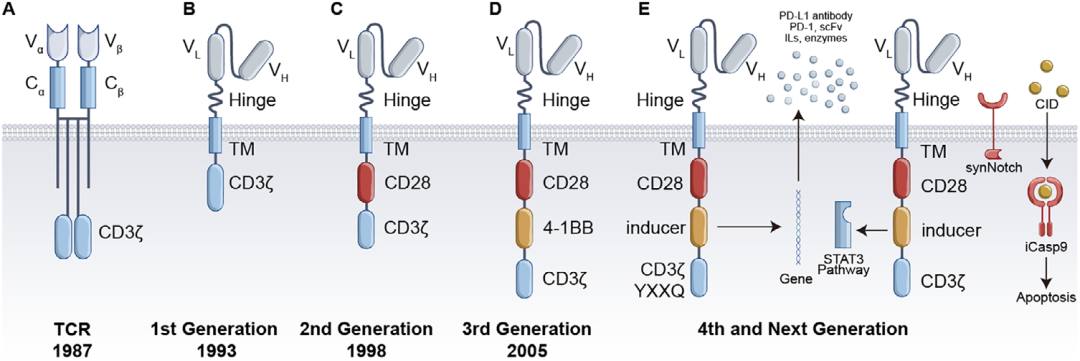
图 1 CAR-T细胞从 TCR到新一代 CAR的结构进化。(A)天然 TCR复合物示意图(1987)。其完全活化是由以 MHC依赖性方式的抗原呈递和共刺激信号的协同整合介导的。(B)第一代 CAR-T细胞(1993)含有用于抗原识别的scFv、铰链/跨膜结构域和CD3ζ信号结构域,允许 MHC非依赖性激活,但表现出有限的持久性。(C)第二代 CAR-T细胞(1998)包含一个共刺激结构域(例如 CD28或4-1BB),增强增殖、存活和细胞毒性。(D)第三代 CAR(2005)整合了双重共刺激结构域(例如,CD28和4-1BB),进一步增强了代谢适应性和对耗竭的抵抗力。(E)第四代和下一代CAR(例如TRUCKs、逻辑门控 CAR和装甲CAR)配备了可诱导细胞因子表达、TME调节功能和内置安全开关,代表了新的治疗复杂性水平。
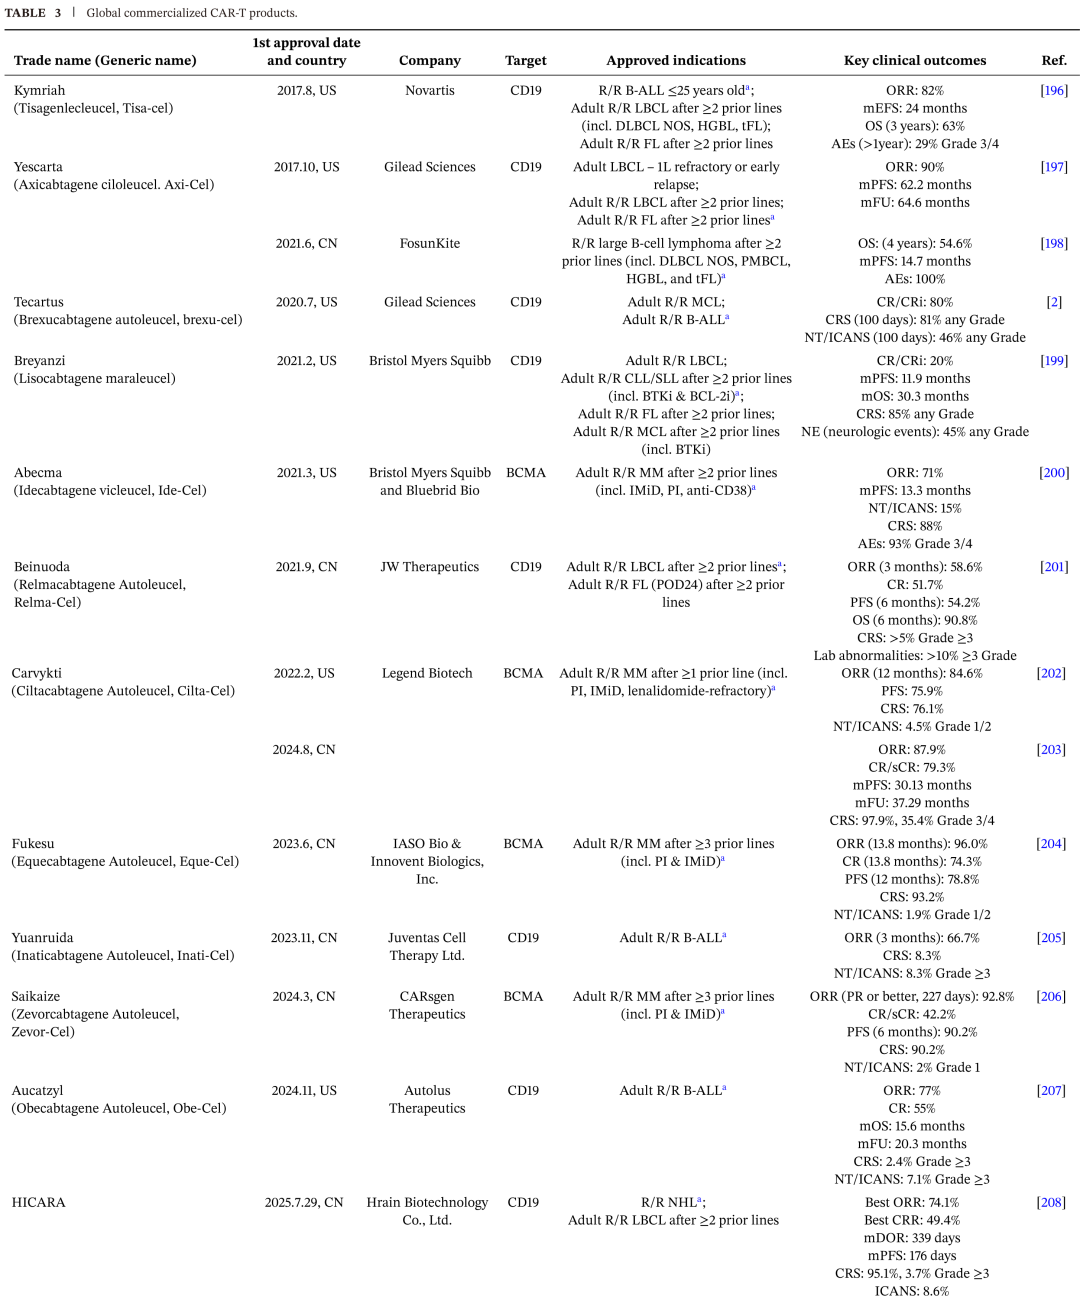
1990年代初,单链可变片段(scFv)逐渐取代传统抗体形式,其与TCR的CD3ζ链融合产生了第一代CAR,这些构建体能够使用单一载体系统稳定转导至原代T细胞。然而这些仅依赖CD3ζ信号的第一代CAR表现出有限的激活效率和较差的体内持久性。T细胞激活"双信号理论"的出现随后为第二代CAR铺平了道路。1997年,Cell Genesys公司提交了纳入共刺激结构域的相关专利。1998年,Sadelain团队开发了由scFv-CD28-CD3ζ组成的CAR结构,标志着第二代CAR的成熟。CD28信号激活PI3K/AKT通路,可显著增强T细胞增殖和存活,产生优越的抗原依赖性扩增、IL-2产生和更长的体外持久性——这些特征在第一代CAR中缺失,因其缺乏共刺激信号。2011年,Carl June团队在R/R CLL患者中实现持久缓解,促成美国FDA于2017年批准tisagenlecleucel(Kymriah),首个上市CAR-T产品。
然而,剂量依赖性毒性如细胞因子释放综合征(CRS)和抗原逃逸突显了依赖单一共刺激信号的局限,从而导致了第三代CAR的发展。通过整合多个共刺激结构域(如CD28和4-1BB),第三代CAR表现出增强的代谢适应性和抗凋亡能力。然而TME内的免疫抑制因素和信号冗余继续限制疗效,特别是在实体瘤中。为解决这些问题,第四代CAR引入了"智能"设计,如实现双抗原逻辑门控识别的合成Notch(SynNotch)系统、促进局部细胞因子(如IL-12)释放以重塑TME的用于抗原非限制性细胞因子启动杀伤的T细胞重定向(TRUCKs)平台,以及用于改善安全性控制的iCasp9
尽管获批CAR-T疗法在血液系统恶性肿瘤中取得了显著临床成功和广泛认可,但其疗效受到一系列动态挑战的阻碍,包括细胞毒性不足、抗原逃逸诱导的PD以及TME介导的免疫抑制。从机制上讲,CAR-T细胞的功能衰减源于动态肿瘤环境中面临的内在和外在压力。在内在方面,长期抗原暴露诱导T细胞耗竭,这是一种动态细胞功能障碍状态,特征为细胞因子分泌减少以及抑制性受体如PD-1和凋亡相关标志物如Fas的上调。在外在方面,TME内的抑制性线索——包括调节性T细胞(Tregs)、髓系来源抑制细胞(MDSCs)、抑制性细胞因子(如TGF-β)、代谢剥夺和检查点配体如PD-L1——进一步动态损害CAR-T细胞浸润、持久性和细胞毒性。为克服这些多因素和动态变化的障碍,当前研究聚焦于推动技术创新,通过细胞工程、免疫调节和联合治疗等整合策略恢复和维持CAR-T细胞疗效。这一从"静态设计"到"动态调控"的范式转变是CAR-T设计和开发未来的核心方向。
3.1 | TME的动态重塑:从基因到细胞释放功能
3.1.1 克服CAR-T功能衰减和识别干预途径的策略
CAR-T细胞在体内的治疗疗效经常因有限的细胞毒性活性、功能性耗竭和过早凋亡而受损,特别是在恶劣的TME中。为应对这些挑战,当代策略寻求通过效应分子的基因工程、凋亡和检查点通路的调节以及转录重编程来增强CAR-T细胞毒性和存活。同时,重塑免疫抑制性肿瘤环境——如靶向肿瘤相关巨噬细胞(TAMs)——可进一步增强CAR-T性能。总体而言,这些方法旨在最大化体内 CAR-T 效力和持久性,从而确保持久有效的抗肿瘤反应。
3.1.1.1 增强CAR-T细胞的细胞毒性活性。 为增强CAR-T细胞的细胞毒性活性,基因工程方法已被广泛用于精确调控溶细胞效应功能。CAR-T细胞通过程序性细胞死亡途径诱导靶细胞凋亡,其中Fas/FasL轴发挥关键作用。通过该途径,CAR-T细胞触发肿瘤细胞凋亡,从而增强细胞毒性疗效。值得注意的是,Fas/FasL轴还可介导对抗原阴性肿瘤细胞的旁观者杀伤,从而拓宽CAR-T疗法的细胞毒性谱。
然而,近期研究揭示了Fas/FasL介导的旁观者杀伤在实体瘤TME中的关键局限。具体而言,人FasL中的P153(
除CAR-T细胞本身的基因工程外,调节TME以减轻免疫抑制已成为增强CAR-T细胞毒性的互补策略。研究表明,选择性核输出抑制剂
3.1.1.2 增强CAR-T细胞持久性。 维持CAR-T细胞持久性是主要研究焦点。研究人员采用CRISPR/Cas9敲除PD-1基因,导致低亲和力CAR-T细胞的细胞因子分泌、多功能性、体内抗肿瘤活性显著增强,并减少耗竭相关基因表达。这些发现提示PD-1破坏逆转了低亲和力CAR-T细胞的功能障碍状态,从而改善其治疗疗效。为实现更精确的控制,研究人员开发了创新的"开关受体"设计。例如,通过将PD-1胞外域融合到CD28胞内信号域,他们构建了PD-1:CD28嵌合受体。这种设计将PD-L1/PD-1抑制信号转化为共刺激信号,使CAR-T细胞在遇到表达PD-L1的肿瘤细胞时被激活而非抑制。该策略已在实体瘤模型中得到验证,显示增强的T细胞浸润、延长的功能性持久性和改善的抗肿瘤活性,最终实现更有效的肿瘤清除。此外,使用各种CRISPR平台进行系统筛选已识别出CAR-T细胞持久性的新调控因子,包括RHOG、RASA2和SOCS1,其作用已在体内模型中进一步验证。
此外,调节影响T细胞命运决定的转录因子已成为维持CAR-T功能的关键方法。2019年,Lynn等人证明c-Jun过表达抑制耗竭程序,使CAR-T细胞在长期增殖中维持高IFN-γ水平。同时,在动物模型中,同时敲除PRDM1(BLIMP1)和NR4A3富集T_SCM群体,显著改善CAR-T应答的持久性。这些基于转录因子的策略增强CAR-T持久性,并为在慢性抗原刺激下维持抗肿瘤疗效提供机制框架。此外,研究人员利用病毒免疫逃逸策略增强CAR-T细胞的体内持久性。通过利用HIV-1 Nef蛋白,异基因CAR-T细胞被工程化以下调HLA-I表达,逃避免疫CD8+ T细胞识别同时防止自然杀伤(NK)细胞激活。重要的是,HLA-I下调程度被精细调节以避免NK细胞介导的裂解,在免疫逃逸和安全性之间取得平衡。Nef还激活Pak2信号通路,诱导抗凋亡蛋白B细胞淋巴瘤-2(BCL2)表达,抑制CAR-T细胞中的激活诱导细胞死亡(AICD),从而延长CAR-T细胞存活并增强抗肿瘤疗效,该策略为改善CAR-T细胞疗法的持久性和功能稳定性提供了新的分子靶点和方法。在最近的研究中,纳入ZAP327信号域的CAR构建体在第3天和第7天均显示出比传统CAR-T细胞更强的体内表达。该策略与T_SCM富集增强、耗竭和细胞因子产生减少相关,导致CAR-T持久性延长和治疗期间抗肿瘤应答和安全性改善。
除靶向耗竭信号外,调节凋亡通路是增强CAR-T细胞持久性的另一关键策略。尽管Fas/FasL通路可介导靶细胞的程序性死亡,但Fas也表达于CAR-T细胞表面,使其易受肿瘤细胞或邻近T细胞来源FasL诱导的"自杀"。此前研究已工程化Fas-TNFR嵌合受体(如Fas-CD40)以阻断Fas介导的凋亡信号,显著增强CAR-T细胞的增殖能力和抗肿瘤疗效。此外,通过构建Fas显性负性受体(Fas DNR)变体阻断Fas信号,可有效抑制FasL诱导的AICD,从而增强CAR-T细胞在TME中的存活和功能持久性。总之,增强CAR-T持久性需要抑制耗竭和凋亡通路,并在分子水平重编程T细胞命运。从PD-1破坏到合成开关受体重新连接抑制信号,再到纳入病毒免疫逃逸策略促进存活,这些方法反映了超越传统疗法的范式转变。展望未来,关键挑战将在于平衡增强的韧性和持续功能与对激活阈值和安全性的精确控制——为既强大又精确调控的CAR-T产品铺平道路。
3.2 TME中的免疫细胞抑制
TME仍是实体瘤中有效CAR-T细胞浸润和细胞毒性的重大障碍,其复杂的细胞相互作用网络不仅支持肿瘤存活和生长,还促进免疫逃逸,使肿瘤能够逃避免疫监视并抵抗治疗干预(图2)。在这种免疫抑制环境中,MDSCs、Tregs和肿瘤细胞之间的动态相互作用对肿瘤进展和CAR-T细胞功能障碍至关重要。
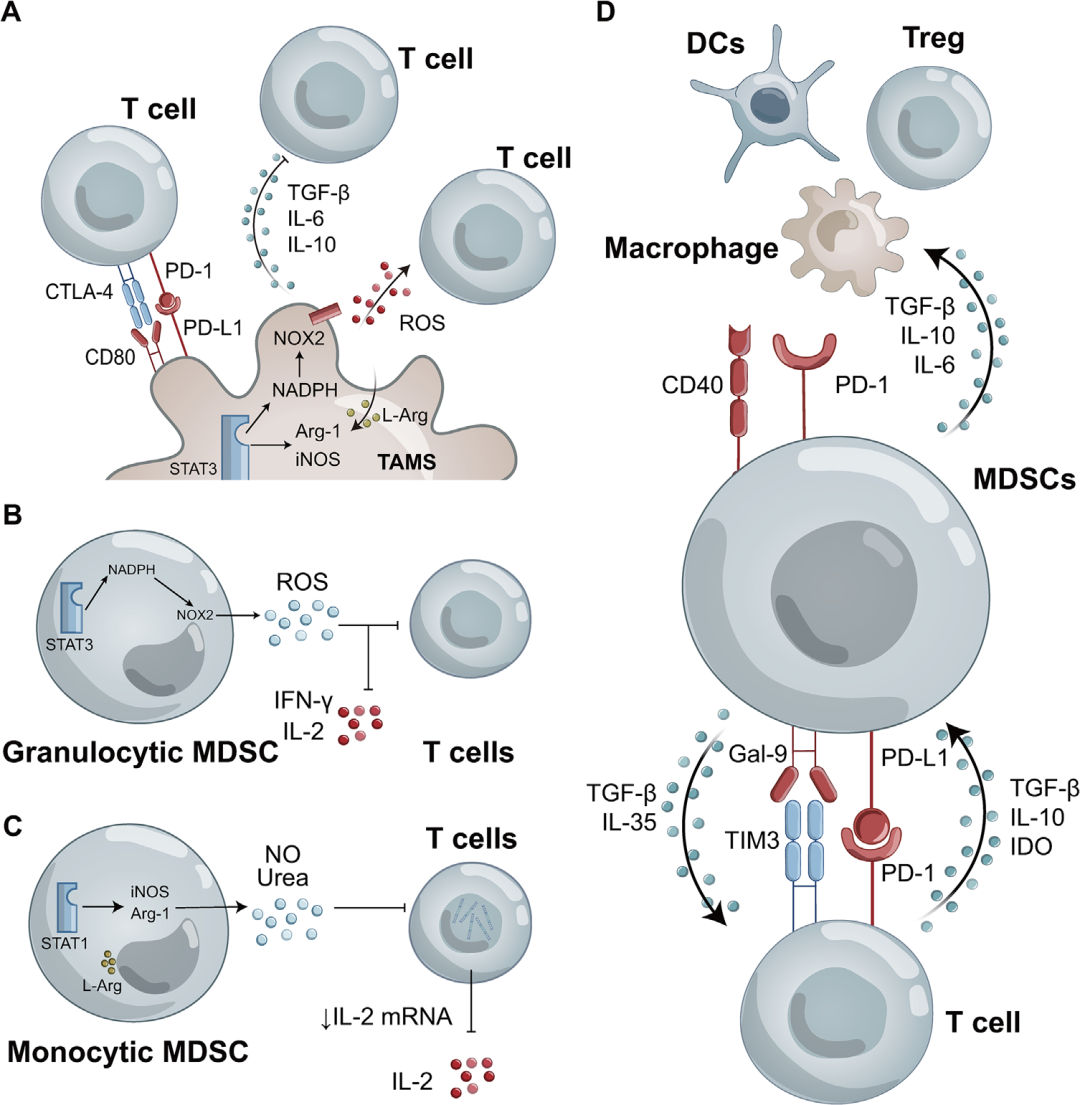
图 2 TME中免疫抑制成分促进肿瘤进展的机制。TME中的免疫抑制细胞群,包括TAMs、MDSCs和Tregs,通过多种机制协同抑制效应 T细胞功能,从而促进肿瘤生长和免疫逃避。(A)TAMs对 CTL的三种免疫抑制机制。趋化募集:TAMs通过表达 PD-L1和CD80(与 CTL上的 PD-1和 CTLA-4结合),并通过分泌免疫抑制性细胞因子如IL-10、TGF-β和IL-6,抑制 CTL功能。免疫抑制介质的诱导:TAMs分泌ROS、IL-10和TGF-β,增强其 M2极化,促进
3.2.1 MDSC和Treg
MDSCs是TME的关键组成部分,在调节实体瘤进展和转移中发挥关键作用。MDSCs通过分泌多效性细胞因子(如TGF-β1、IL-10、IL-6)和耗竭对T细胞激活和存活至关重要的
Tregs在介导免疫抑制和促进肿瘤免疫逃逸中发挥关键作用。在TME内,Tregs的过度积累可负面影响CAR-T细胞的抗肿瘤活性。这在实体瘤中尤为明显,Treg浸润可能通过CTLA-4受体介导免疫抑制,降低CAR-T细胞的细胞毒性疗效。一方面,Tregs在抑制过度免疫应答(如AIDs中所见)中发挥关键作用;另一方面,其在TME内的免疫抑制功能可能阻碍CTLs对癌细胞的有效应答。
3.2.2 选择T细胞亚群克服TME屏障
不同T细胞亚群具有不同特征,通过利用每个亚群的独特特性,研究人员可显著增强CAR-T细胞的细胞毒性和持久性。这种由细胞因子介导的细胞间合作有助于在TME内产生更有效的抗肿瘤应答。CAR工程化CD8+和CD4+ T细胞在多种动物模型中均已证明具有强效肿瘤溶解活性。其中CAR CD8+ T细胞主要介导接触依赖性细胞毒性,而CAR CD4+ T细胞通过辅助内源性效应细胞和释放IFN-γ和TNF-α等细胞因子支持肿瘤消除。此外,研究表明CD8+和CD4+ T细胞在TME中发挥协同抗肿瘤效应。通过IFN-γ和IL-12信号,CAR-T细胞与TME相互作用以调节细胞毒性功能。在动物模型中,CAR CD8+和CAR CD4+ T细胞1:1比例相比未分选CAR-T细胞或单一亚型CAR CD8+/CAR CD4+疗法实现更优治疗应答。临床数据也证实使用1:1 CD4+/CD8+ CAR-T细胞比例的协同效应;在成人B-ALL低剂量治疗队列中,完全缓解(CR)率达96%,86%达到微小残留病(MRD)阴性。这一发现强调了维持最佳CD4+/CD8+比例的临床意义。
T细胞分化状态在CAR-T治疗中也发挥关键作用。与效应记忆T细胞(TEM)和效应T细胞(TEFF)相比,分化程度较低的亚群——如幼稚T细胞(TN)、TSCM和中央记忆T细胞(TCM)——通常表现出更优的植入潜能、持久性和抗肿瘤免疫。在动物模型中,研究表明从纯化T_N和TSCM群体生成的CAR-T细胞表现出更持久和强效的抗肿瘤活性。临床证据进一步支持这一点,表明治疗结果与输注后特定T细胞亚群的相对丰度相关。达到CR的患者相比复发患者表现出更高比例的TSCM和TCM。
近年来,双阴性T细胞(DNTs;CD3+CD4-CD8-)已成为具有有希望抗肿瘤特性的新亚群。与传统CD4+和CD8+ T细胞不同,DNTs不依赖TCR介导的抗原识别,并具有内在抗肿瘤活性以及低同种反应性。当用第二代CAR工程化时,基于DNT的CAR-T细胞在同种移植模型中不诱导
3.3 | 动态CAR-T适应:多抗原协同对抗免疫逃逸
肿瘤细胞中的抗原异质性导致体内抗原阴性亚群,使这些细胞能够逃逸CAR-T细胞识别(图3)。
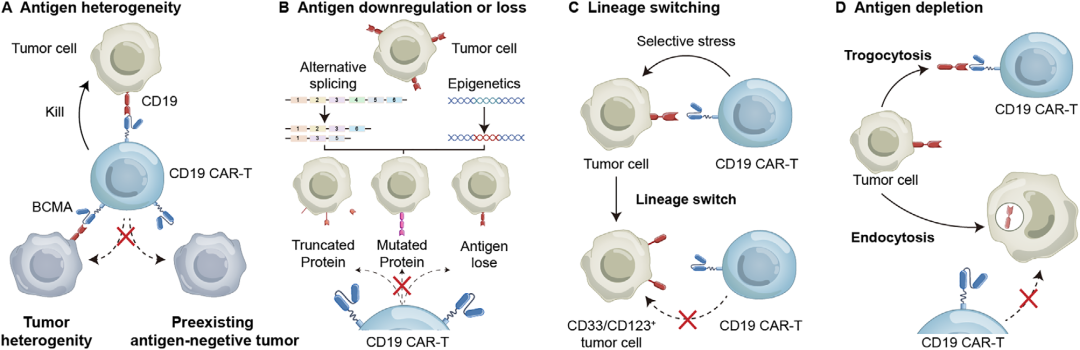
图3.肿瘤细胞可以通过多种抗原逃逸机制逃避 CAR-T治疗。(A)抗原异质性:某些肿瘤细胞本身不表达 CAR-T靶抗原(如CD19)或表达非特异性抗原,从而逃避 CAR-T介导的免疫清除。(B)抗原下调或丢失:在治疗压力下,肿瘤细胞可能通过基因突变、选择性剪接或表观遗传修饰下调或丢失靶抗原表达,导致 CAR-T细胞识别失败。(C)谱系转换:一些恶性肿瘤,包括 B细胞白血病,在治疗过程中可能会转化为髓系表型(如CD33+/CD123+),从而逃避 CD19导向的 CAR-T识别。(D)抗原耗竭:表面抗原可通过 CAR-T诱导的胞啃作用或肿瘤细胞内化,降低识别和细胞毒活性而丢失。
CAR-T治疗的关键挑战在于选择理想靶抗原,通常分类为TAA或肿瘤特异性抗原(TSA)。TAAs是在肿瘤细胞上过表达但也以低水平存在于健康细胞上的蛋白质,由于它们在许多类型癌症中丰富,常被选为CAR-T靶点,但其在健康组织上的存在带有"靶向/脱肿瘤(on-target, off-tumour,OTOT)"毒性风险,即CAR-T细胞错误攻击健康器官。相比之下,TSAs是理想靶点,因为它们独特表达于癌细胞而健康组织缺失;这些抗原通常源自肿瘤特异性突变产生的新表位或病毒诱导癌症中的病毒抗原。TSAs的独特性质提供了高特异性和安全性,因为攻击它们不会伤害健康细胞。然而,CAR-T开发中的一个主要障碍(特别是实体瘤)在缺乏既稳定又在患者肿瘤中普遍存在的已识别TSAs,因此大多数当前CAR-T疗法被迫靶向TAAs。
这种动态格局使设计用于攻击特定TAA或TSA的单靶CAR-T易受抗原逃逸影响。当肿瘤细胞通过突变和选择性调控等遗传机制动态丢失、下调或改变其抗原表达时,这种情况可能发生。此外,内吞或细胞间膜转移(胞啃)等细胞过程也可促进抗原逃逸,使肿瘤细胞动态隐藏于CAR-T细胞。为解决这种动态免疫逃逸引起的疾病复发,已开发多种策略。首先,双靶和多靶CAR-T细胞设计用于减轻抗原逃逸风险。通过拓宽抗原识别以同时靶向多个TAAs或TSAs,这些细胞可更有效对抗肿瘤异质性和抗原下调。其次,促进内源性免疫激活的联合策略,如CAR-T诱导的ES,具有重大前景。通过将免疫应答扩展到濒死肿瘤细胞呈递的新抗原,这些方法可克服抗原逃逸并提供更持久的效果。随着这些策略的持续进步,CAR-T细胞疗法有望更有效适应和应对免疫逃逸的动态挑战,从而提高治疗成功率和患者生存结局。
3.3.1 双靶CAR-T细胞克服单抗原逃逸
双靶CAR-T细胞同时识别和靶向两种不同抗原,可减少免疫逃逸并解决肿瘤进展中常见的谱系转换,该策略可增强抗原识别特异性并减少单抗原丢失引起的治疗失败。此外,将逻辑门控回路纳入CAR-T细胞可实现更灵活和可控的双靶策略。通过纳入合成"开关"机制,工程化T细胞在精确抗原识别条件下被激活,增强靶向精度和治疗安全性,同时减轻与单靶丢失相关的抗原逃逸。
序贯治疗是经典双靶CAR-T策略,涉及序贯或同时输注靶向不同抗原的CAR-T细胞,以提高治疗疗效并减少抗原逃逸引起的复发。在一项研究抗CD19和抗CD22 CAR-T联合治疗儿童B-ALL的II期临床试验(ChiCTR2000032211)中,194例复发或难治性疾病患者中99%达到CR,全部患者达到(MRD)阴性,12个月无事件生存(EFS)率达73.5。这些发现提示双靶CAR-T治疗大幅改善治疗持久性和疗效,特别是在减轻抗原逃逸方面。同样,在抗CD19和抗CD20 CAR-T细胞联合治疗R/R弥漫性大B细胞淋巴瘤(DLBCL)的临床试验(NCT03207178)中,序贯给药产生令人鼓舞的客观缓解率(ORR)81.0%、CR率52.4%和mPFS 5.0个月,表明多靶点联合治疗有效减少单靶治疗中常见的抗原丢失问题。此外,抗BCMA和抗CD19 CAR-T细胞联合治疗R/R MM的试验(ChiCTR-OIC-17011272)报告ORR 92%和CR率60%。在56例可评估患者中,77%达到MRD阴性,mPFS达18.3个月。这些临床发现证明双靶治疗显著延长治疗效果并减轻抗原逃逸引起的PD。
除了经典序贯治疗,双靶CAR-T治疗已演变为多种策略形式,包括共转导、平行双价和串联/环状双价CAR设计(图4和表1)。
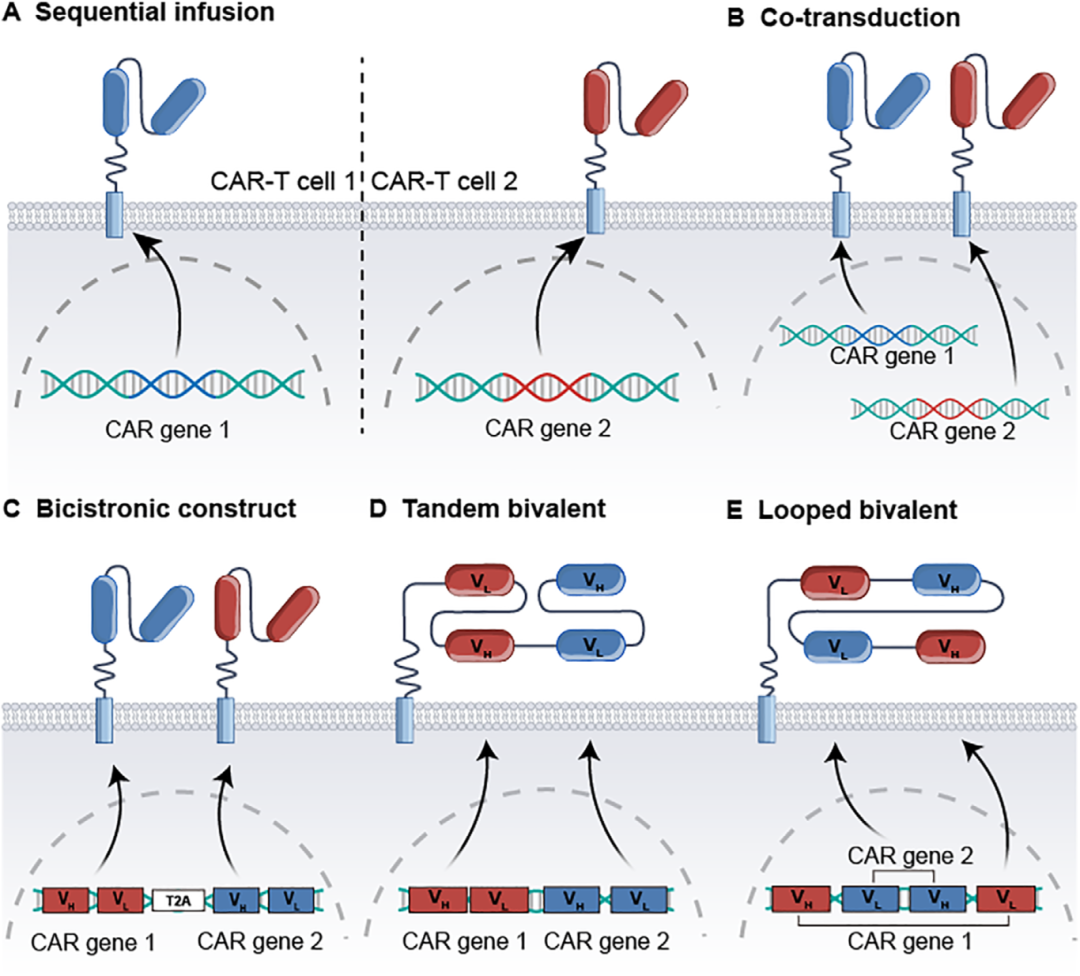
图4.四种双靶点 CAR-T细胞设计策略示意图。(A)序贯输注:两个单靶点 CAR-T细胞产品,每个靶向一个不同的抗原,在不同的时间点输注,实现多抗原靶向。(B)共转导:使用单独的载体将两种不同的 CAR结构递送到相同的 T细胞群中,得到表达一种或两种 CAR的混合细胞群。(C)双顺反子构建体(平行二价CAR):单个载体表达两个由 IRES或 2A肽连接的全长CAR,使同一 T细胞能够独立识别两种抗原。(D)和(E)串联和环状二价CAR:靶向不同抗原的两个 scFvs在单个 CAR分子内串联(或环状构型),共享相同的跨膜和信号域,允许通过统一的结构进行多抗原识别。
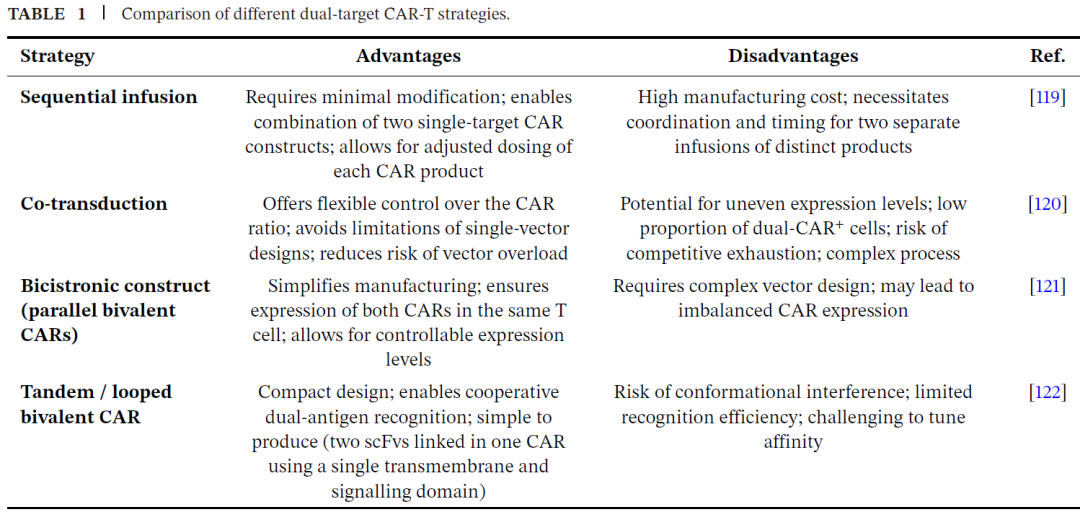
在这些策略中,将合成逻辑门控回路整合到CAR-T系统——特别是通过纳入开关机制——已显著改善抗原特异性和安全性特征。基于"OR"逻辑门的双靶CAR-T设计是旨在拓宽靶覆盖和克服抗原逃逸的突出策略,使CAR-T细胞在识别任一靶向TAA时被激活。在双独立CAR形式中,即基于"OR"逻辑门的双靶CAR设计之一,两种靶向不同抗原的CAR构建体在单一T细胞中共表达。任一CAR的激活足以触发T细胞效应功能。例如,GD2/B7-H3双CAR-T细胞在
3.3.2 | CAR-T联合治疗诱导的表位扩展
ES最初在自身免疫疾病模型中被发现,它描述免疫应答最初针对抗原的特定表位,逐渐扩展到识别同一抗原分子内的其他表位(分子内扩展)或其他相关抗原分子(分子间扩展)的过程。在癌症免疫治疗中,ES被认为是增强免疫应答广度的关键内源性机制,从而有助于控制抗原异质性和逃逸机制。在CAR-T细胞治疗中,CAR介导的特异性细胞毒性作用导致肿瘤细胞裂解和死亡,释放大量细胞内蛋白、凋亡小体和潜在新抗原。这些肿瘤来源成分被抗原呈递细胞(APCs)如树突状细胞(DCs)捕获和加工,并通过MHC I类和II类途径呈递给CD8+和CD4+ T细胞。这一过程激活内源性T细胞群体形成多克隆免疫应答,能够识别和攻击CAR-T细胞最初未靶向的其他肿瘤抗原,放大免疫效应的广度和持久性。
Lai等人报告了一种新型细胞治疗策略,其中T细胞被工程化并共表达Flt3配体(Flt3L),这是一种对树突状细胞发育至关重要的细胞因子,从而增强树突状细胞扩增和激活,并促进抗原交叉呈递和ES的发生。他们的研究表明,表达Flt3L的T细胞治疗不仅对肿瘤细胞发挥直接细胞毒性,还刺激针对非靶向肿瘤抗原的内源性T细胞应答,诱导广谱抗肿瘤免疫。同样,Leyuan Ma等人描述了一种体内疫苗方法,其中CAR配体被合成偶联到两亲性聚合物-脂质尾上。该策略可驱动ES并参与内源性免疫系统,帮助克服抗原阴性肿瘤细胞的免疫逃逸。
这些发现突显了ES作为自我放大机制的潜力,可扩展CAR-T治疗的抗原覆盖并招募宿主内源性免疫系统参与抗肿瘤应答。而非仅依赖CAR-T细胞的直接细胞毒性,利用ES可能代表向系统性和持久肿瘤控制的关键转变。未来策略应旨在利用和优化这一过程——通过合理联合治疗或促进抗原交叉呈递的CAR设计——以减轻抗原逃逸并增强长期治疗结局。
3.4 | 可及性的动态优化:从自体到"现货型"CAR-T
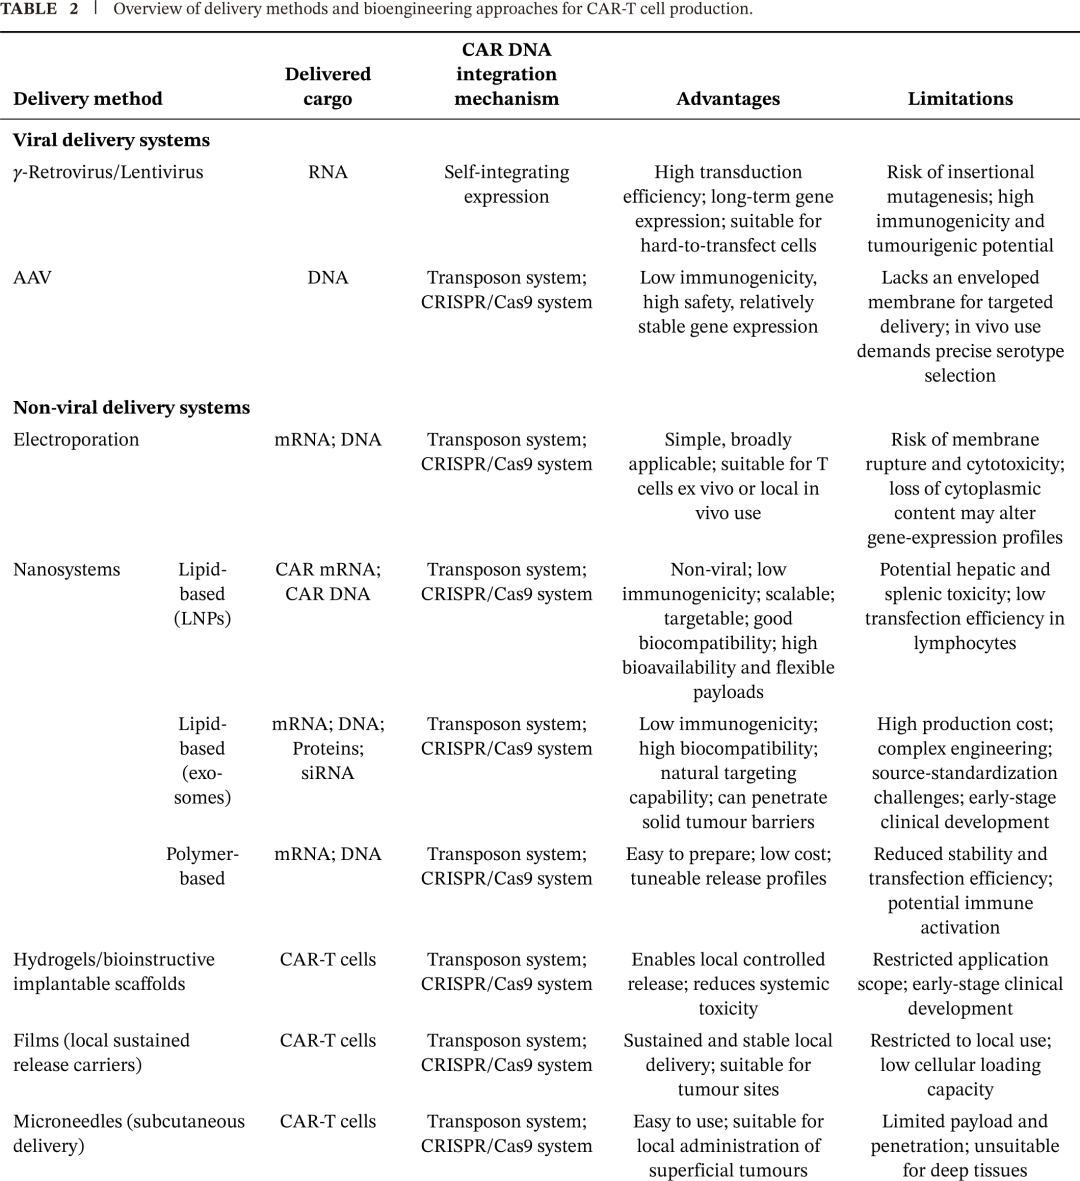
当前获批的CAR-T产品主要依赖慢病毒或γ-逆转录病毒转导技术整合和表达CAR基因。然而,这种制造方法带来显著局限,包括体外T细胞扩增不足、病毒转导效率不一致、插入突变的潜在风险和高生产成本,所有这些都限制CAR-T疗法的广泛临床采用(图5和表2)。因此,研究人员正积极开发具有更广泛适用性、更高制造效率和更低成本的替代平台。其中,两种突出方法——离体工程化通用型CAR-T(UCAR-T)细胞和体内CAR-T细胞诱导——在前临床研究中显示出相当大的潜力,可在保持治疗疗效的同时降低生产成本。
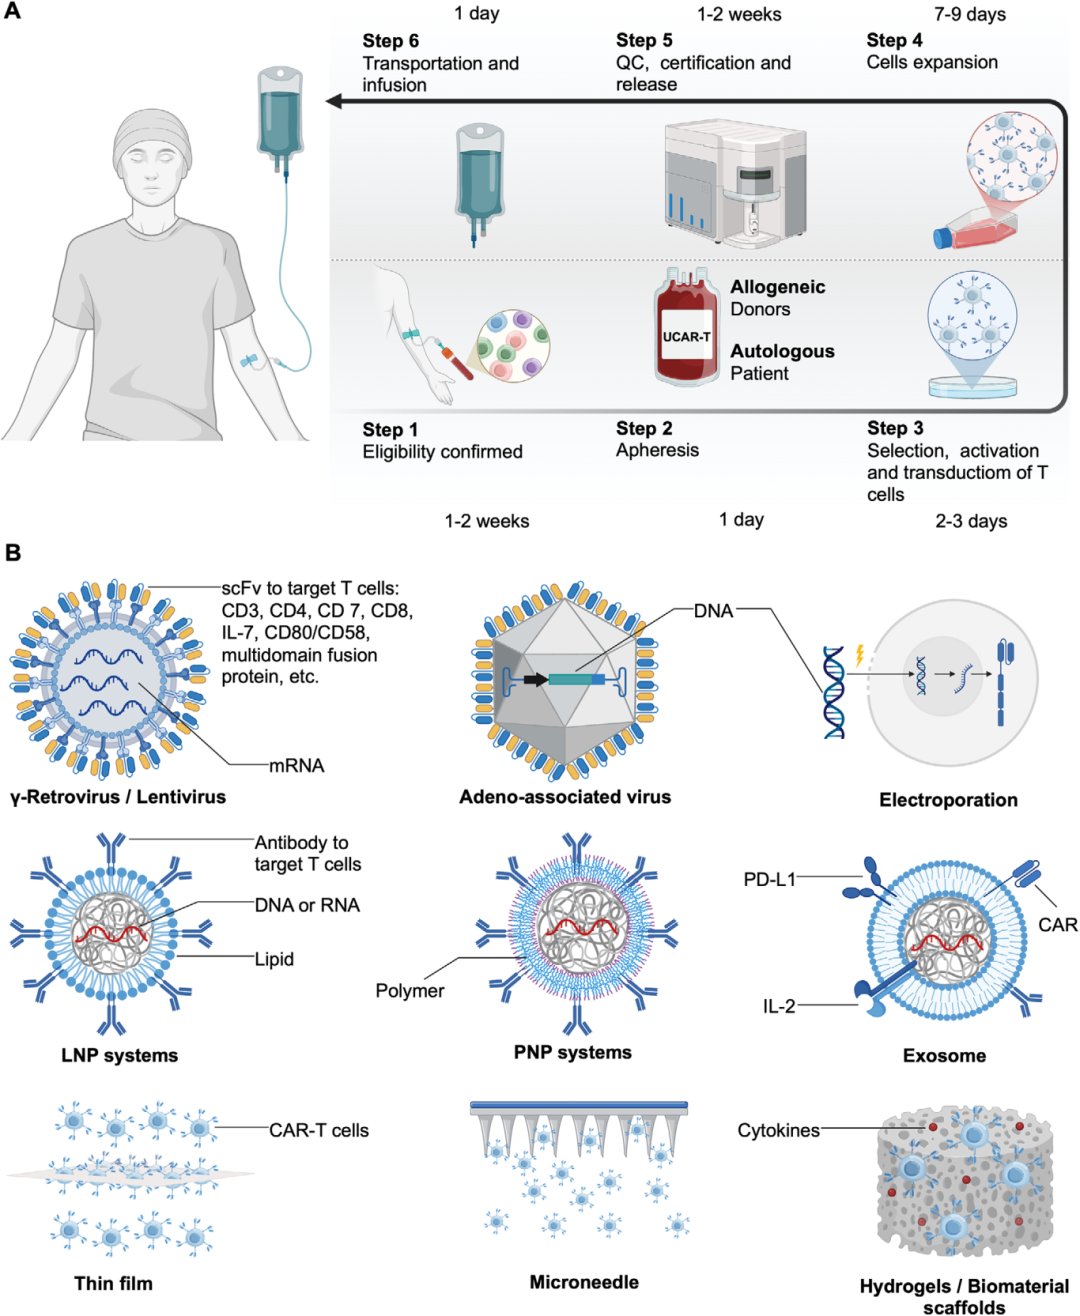
图5.离体和体内CAR-T细胞制造策略的比较概述。(A)离体自体和异基因CAR-T制造流程(UCAR-T)。对于自体制造,确认患者资格;对于异基因制造,评估供者资格。自体产品使用通过单采术采集的患者外周血单核细胞(PBMCs),而异基因产品源自供者PBMCs、脐带血(UCB)或诱导多能干细胞(iPSCs)。随后选择、激活和基因修饰T细胞。然后细胞在培养中扩增,经过质量控制测试,然后放行。最后,产品运输和输注。个性化CAR-T制造仍面临高成本和有限可及性等挑战。端到端周期需要3-6周,并伴有显著的批次间变异性。此外,如果患者提供不足或功能失调的T细胞,制造可能失败,等待期间的PD可能关闭治疗窗口。预制造的异基因CAR-T产品通过提供现货型治疗规避这些延迟。
3.4.1 | CAR-T细胞的离体制备:批量生产和异基因细胞来源
异基因CAR-T细胞利用健康供者外周血、脐带血(UCB)或诱导多能干细胞(iPSCs)的T细胞,提供了标准化批量生产和现货型可及性的潜力,从而显著降低单位治疗成本并缩短患者等待时间(图5A)。来自健康供者的单次单采样本可产生足够材料生产多剂治疗量的异基因CAR-T细胞。冷冻保存库允许重复给药并在制造失败时提供应急库存。此外,iPSC来源T细胞可扩增为HLA匹配的CAR-T库;靶向TCR删除进一步减轻GVHD。Hosking等人产生了iPSC来源异基因CAR-T细胞。通过纳入高亲和力HER2 CAR、CD16a Fc受体以及IL-7R、TGF-β/IL-18R融合和CXCR2等功能模块,他们有效增强了对HER2阳性
3.4.2 | CAR-T细胞的体内工程化:突破细胞操作瓶颈并实现增强治疗
与传统的离体制造相比,体内CAR-T生成绕过细胞采集、培养扩增和回输,提供简化、即时的治疗策略,显著降低生产成本和周转时间(图5B)。该方法将编码CAR的货物直接递送至循环T细胞,随后原位表达受体,消除对GMP级细胞操作、冷链物流和个体化质量控制的需求。在新兴递送平台中,纳米颗粒(NPs)因其促进高效体内CAR-T编程的潜力而日益受到关注。特别是脂质纳米颗粒(LNPs)和聚合物纳米颗粒(PNPs)不仅提供高生物相容性,还提供模块化和可调性,实现具有增强精度和功能复杂性的可编程递送。
纳米颗粒平台包括LNPs、PNPs和细胞外囊泡(EVs),在临床前研究中迅速崛起,在克服离体CAR-T制造局限(如自体细胞采集、扩增和回输步骤)方面具有相当前景。最近,Bimbo等人开发了一种新型双靶向脂质纳米颗粒(tLNP)系统,能够同时识别T细胞上的CD7和CD3。在CD3/CD28预激活下,该平台实现近50%微环DNA(mcDNA)转染效率,并诱导超过60%的T细胞表达激活标志物CD25。由于LNPs避免基因组整合,它们赋予优越的安全性和可逆性。此外,多项研究已证明包裹在LNPs中的CAR mRNA可在各种动物模型中实现高效、可控和可重复的体内CAR-T细胞生成。基于LNP的CAR递送技术最近已扩展到T细胞以外的其他免疫亚群,例如实现M2极化巨噬细胞高效重编程表达靶向成纤维细胞激活蛋白-α(FAP)的CAR。这些进展突显NPs不仅是被动递送载体,还可在克服限制CAR-T疗效的障碍中发挥积极和治疗作用,特别是在实体瘤的恶劣环境中。
值得注意的是,纳米技术不仅促进体内CAR-T细胞生成,还在多个维度增强CAR-T功能。越来越多的功能性纳米颗粒平台被工程化以促进CAR-T细胞在TME内的扩增、浸润和持续功能持久性,这被提出为"CAR-T纳米共生体"。为增强CAR-T细胞扩增和系统性免疫激活,BioNTech开发了一种编码CLDN6抗原的RNA疫苗,其在APCs中诱导CLDN6表达,从而刺激先前输注的CLDN6靶向CAR-T细胞在复发/难治性CLDN6阳性实体瘤患者体内的受控表达。NPs还可作为活性TME调节剂促进CAR-T细胞浸润并维持功能持久性。例如,共包裹STING激动剂和Toll样受体4(TLR4)配体的LNPs,联合衰老诱导RAS靶向治疗,已被证明可重塑胰腺导管腺癌的TME,导致持续的CD8+ T细胞激活和抗肿瘤应答。同样,递送TLR7/8激动剂和PI3Kδ抑制剂的聚合物胶束NPs通过促进M1巨噬细胞极化和选择性抑制免疫抑制性MDSCs和Tregs重编程TME。此外,多种mRNA疫苗策略已被用于体内生成CAR-T细胞并克服实体瘤中的障碍。这些包括编码合成VHH的mRNA将"冷"或抗原低肿瘤转化为免疫可见靶标,以及抗原扩展策略应对异质性和抗原丢失。将前列腺特异性膜抗原(PSMA)靶向配体和成像探针整合到LNP-mRNA-CAR系统中,可实现CAR-T细胞分布和活性的实时原位监测,为剂量调整、时间干预和治疗疗效评估提供反馈。此外,通过局部作用,如重塑细胞外基质、调节基质细胞活性或靶向免疫抑制骨髓细胞,NPs可以为 CAR-T 浸润、持续和细胞毒性功能建立一个短暂但关键的“机会窗口”。尽管当前的挑战-延长-如生物安全性问题、次优转染效率和有限的子集特异性靶向-纳米颗粒平台,一旦经过临床验证,由于其模块化、可编程架构和精确的时空控制,可能会带来巨大的希望,可能拓宽 CAR-T 细胞在实体瘤和其他复杂免疫介导疾病中的治疗前景。
3.5 | 毒性的动态控制:CAR-T治疗的最终前沿
尽管CAR-T细胞疗法在对抗实体瘤方面具有显著潜力,但其安全性特征日益受到关注,因为独特的毒性表型、潜在机制和管理策略与传统治疗存在显著差异。在所有肿瘤类型中,CAR-T治疗都与不同程度的治疗相关毒性相关。
在当前临床研究中,CRS和ICANS仍是最常见观察到的不良事件。CRS通常表现为
相对于血液系统恶性肿瘤,实体瘤的CAR-T治疗更易发生OTOT毒性,其中健康组织上的低水平抗原表达触发附带损伤。多项临床试验报告了CAR-T治疗实体瘤期间的典型OTOT事件。例如,靶向碳酸酐酶IX(CAIX)的CAR-T细胞在透明细胞癌中引起
为减轻这些多方面毒性,研究人员推进了多层安全控制和干预框架。全身毒性通过既定算法管理,包括IL-6受体拮抗剂
4.1 | 血液系统恶性肿瘤
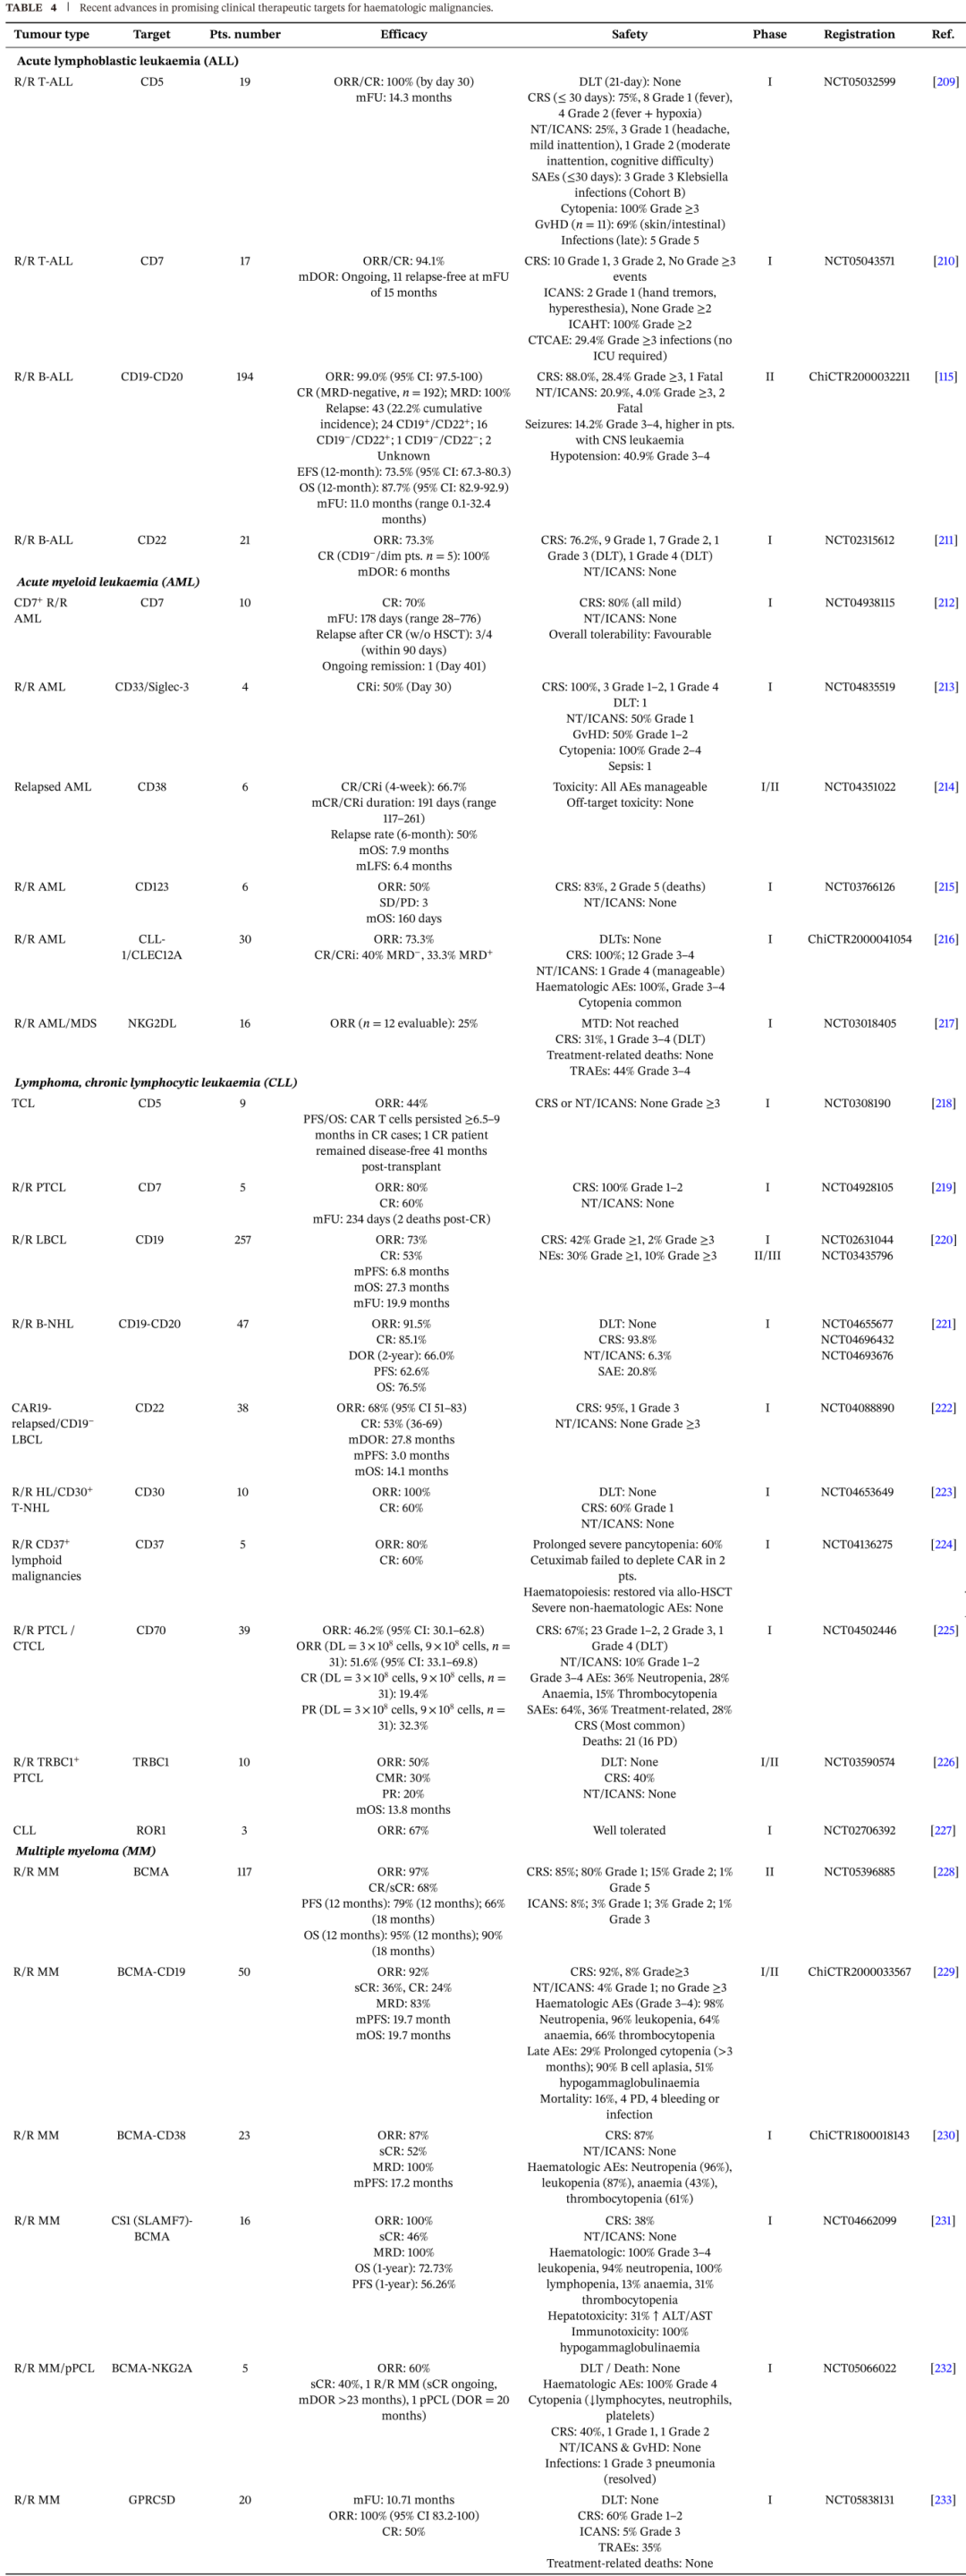
血液系统恶性肿瘤是CAR-T细胞疗法首次取得临床成功的疾病类型,包括白血病、淋巴瘤和MM。其中ALL仍是全球20岁以下个体癌症相关死亡的主要原因。2021年,全球估计记录53,485例儿童和青少年ALL病例和23,991例相关死亡。淋巴瘤同样普遍,2019年全球报告537,904例霍奇金淋巴瘤(HL)和1,741,300例
4.1.1 白血病
CD19靶向CAR-T细胞疗法在B-ALL中显示出有希望的疗效,但许多接受者最终经历PD——要么由于CAR-T细胞持久性有限导致的"阳性"复发,要么由抗原丢失或下调引起的"阴性"复发。
在R/R B-ALL患者中,一项纳入194名参与者的II期临床试验(ChiCTR2000032211)报告CD19和CD20 CAR-T细胞联合给药实现ORR 99%,MRD阴性CR率100%。12个月EFS和OS率分别达73.5%和87.7%。尽管疗效令人印象深刻,但88%患者发生CRS,21%发生ICANS。CD22是B-ALL中CD19和CD20之外的额外靶点。一项I期临床研究(NCT02315612)显示21例R/R B-ALL患者中ORR 84.6%、CR率73.3%,CD19阴性或CD19弱阳性患者中观察到100% CR率。尽管大多数患者经历轻至中度CRS,但无ICANS发生。在T-ALL中,CD5是高度表达的表面抗原和有希望的靶点。在最近一项I期临床试验(NCT05032599)中,全部19例R/R T-ALL患者在CD5 CAR-T输注后30天内达到CR;mFU为14.3个月。75%患者发生1-2级CRS,25%报告轻度ICANS。值得注意的是,异基因产品后GVHD和晚期感染常见,强调需要长期免疫监测。在AML中,缺乏理想TSAs促使评估CD7、CD38和CLL-1(CLEC12A)。在一项针对10例CD7+ R/R AML患者的I期临床研究(NCT04938115)中,70%达到CR,毒性一般较轻。一项CD38 CAR-T试验(NCT04351022)产生CR/CRi 67%,但6个月复发率50%;毒性可控。另一项关于CLL-1靶向CAR-T治疗的研究报告ORR 73.3%,40%患者达到MRD阴性CR/CRi,尽管所有患者均经历≥3级血液学毒性(ChiCTR2000041054)。
4.1.2 淋巴瘤
目前获批的CD19 CAR-T疗法主要适用于B细胞非霍奇金淋巴瘤(B-NHL);然而部分患者可经历CD19抗原逃逸(如CD19表达下调或丢失)或CAR-T细胞扩增和持久性不足,导致PD。这些缺陷突显了优化靶点选择和产品架构的必要性。
CD19 CAR-T疗法在R/R LBCL中得到充分验证。两项I期试验(NCT02631044、NCT03435796;n=257)产生ORR 73%和CR 53%。mPFS和OS分别为6.8个月和27.3个月,总体安全性可控(≥3级CRS 2%,≥3级神经毒性10%)。双靶CD19-CD20 CAR-T疗法在47例疗效可评估的R/R B-NHL患者中显示出增强疗效,ORR 91.5%,CR率85.1%(NCT04655677、NCT04696432、NCT04693676)。2年PFS和OS分别为63%和77%,无剂量限制性毒性。这些发现提示双靶策略可能有助于克服抗原逃逸并延长应答持久性。最近,一种首创的靶向CD19和CD20的异基因γδ CAR-T疗法已进入R/R B-NHL的临床评估(NCT06395870)。在该研究中,LUCAR-G39D表现出良好的安全性,无剂量限制性毒性、神经毒性或GVHD,同时实现ORR 70%且应答持续、PFS令人鼓舞,突显γδ CAR-T平台克服制造限制和抗原异质性的潜力。T细胞淋巴瘤中的靶点发现具有挑战性,但初步进展正在出现。CD7 CAR-T疗法在5例R/R PTCL患者中实现80% ORR和60% CR(NCT04928105)。应答在mFU 234天内持续,但2例患者在CR后死亡,强调需要长期监测和联合策略。此外,CD30也是经典HL和CD30阳性T细胞NHL中有希望的靶点。在NCT04653649中,全部10例患者均应答(ORR=100%;CR=60%)。值得注意的是,治疗仅限1级CRS,无神经毒性或DLT,表明良好的安全性特征和令人鼓舞的早期疗效。
4.1.3 多发性骨髓瘤
MM是第二常见的血液肿瘤。尽管一线治疗取得进展,大多数患者最终复发或产生耐药。近年来,BCMA靶向CAR-T细胞疗法在R/R MM中显示出变革性活性但,单特异性BCMA靶向可能允许抗原逃逸并限制持久性。因此,众多试验正在研究基于BCMA的双靶或多靶CAR-T构建体以提高疗效并延长缓解。
在一项CD19/BCMA双靶研究(ChiCTR2000033567;n=50 R/R MM)中,ORR为92%,sCR和CR分别为36%和24%。MRD阴性达83%,mPFS和mOS为19.7个月。CRS发生率为92%,ICANS发生率为4%。另一种首创的自体BCMA/CD19双靶CAR-T疗法在1b/2期研究中显示出令人鼓舞的活性。使用FasTCAR快速平台制造以保留幼稚和中央记忆T细胞表型并具有强体内增殖能力,单次输注实现深度和持久应答(mFU=1.4个月;ORR=100%,n=15;DL1 CR=30%,DL2 CR=40%;10⁻⁵灵敏度下MRD阴性100%),以及以主要为低级别CRS和无NE或ICANS为特征的良好安全性。在一项CD38/BCMA双靶试验(ChiCTR1800018143;n=23)中,ORR为87%,sCR 52%,MRD 100%,mPFS 17.2个月。一项I期C51/BCMA研究(NCT04662099;n=16)实现100% ORR、46% sCR和普遍MRD阴性。1年PFS和OS分别为56.3%和72.7%。仅38%患者经历CRS,未观察到ICANS病例。除BCMA外,GPRC5D等新抗原正在评估中。GPRC5D CAR-T研究的荟萃分析显示ORR 87%、sCR 48%、MRD阴性65%。CRS发生率83%,≥3级CRS 5%。在第30届欧洲血液学协会会议上,CARSgen报告了自体GPRC5D CAR-T产品CT071(NCT06407947)的I期数据。该治疗实现ORR 100%,7例患者(70%)达到sCR。在安全性方面,所有应答者仅经历1级CRS;无DLT、ICANS或治疗相关死亡发生。
4.2 实体瘤
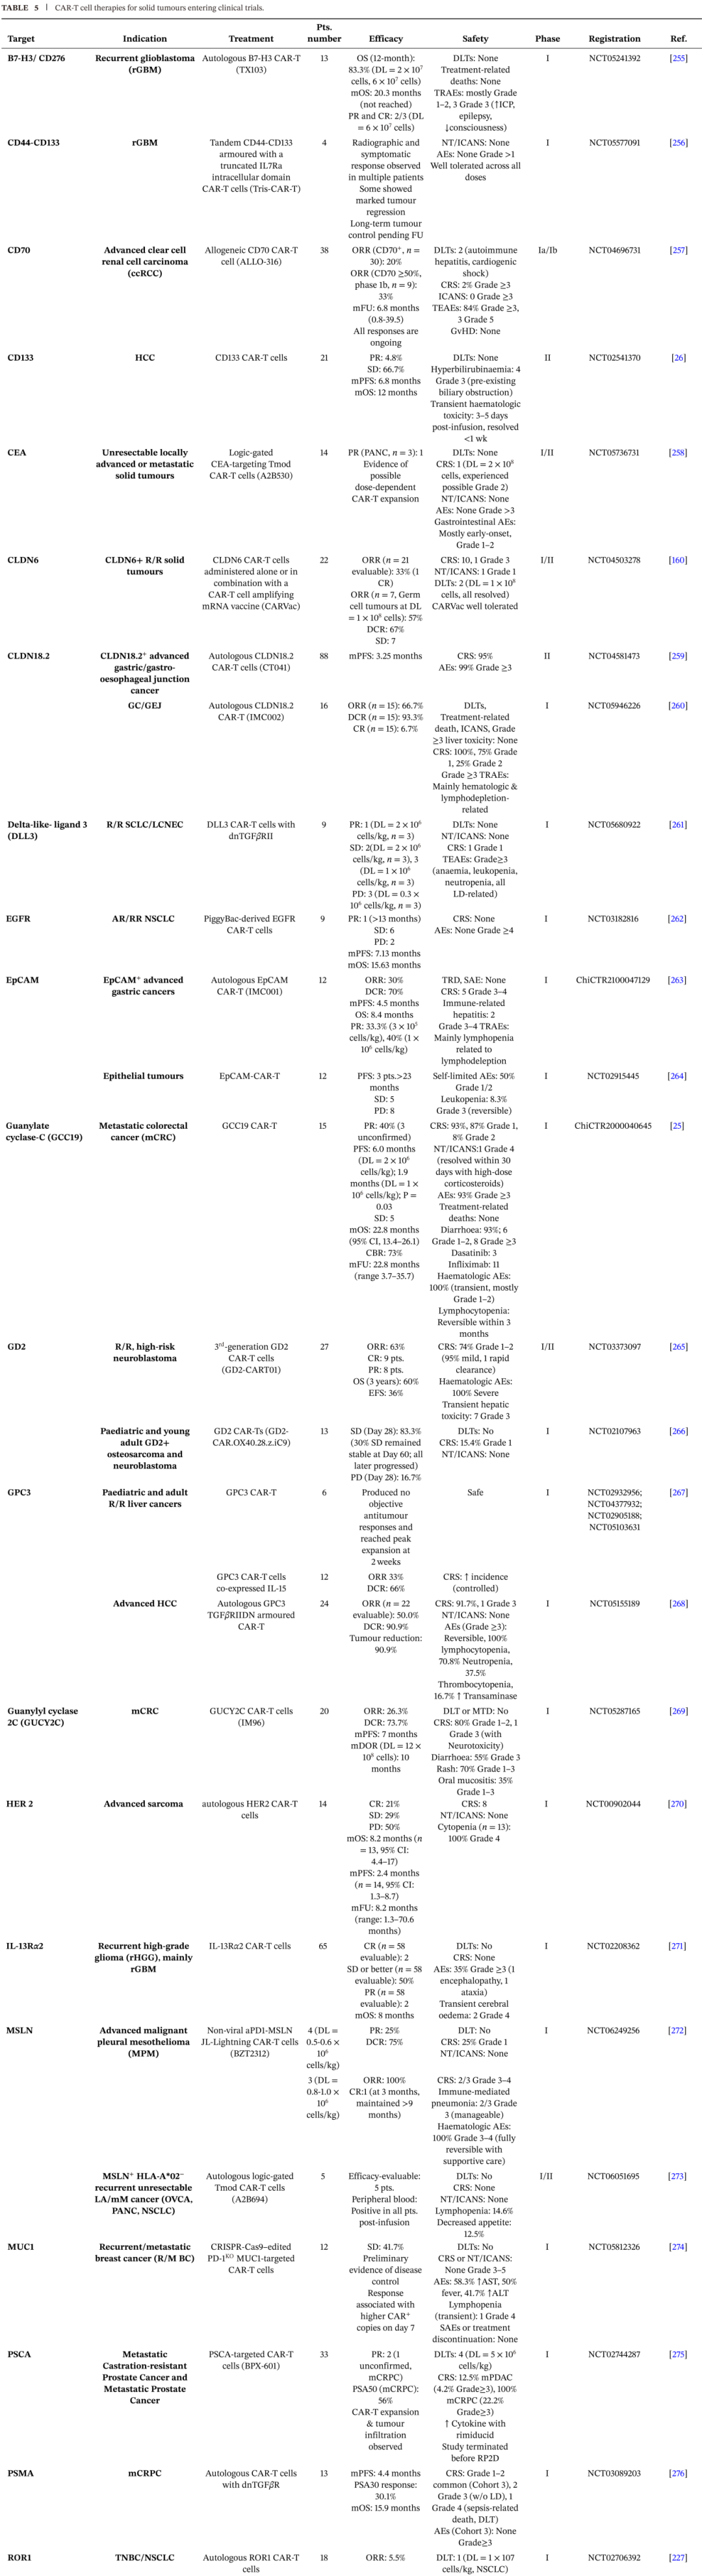
与血液系统恶性肿瘤相比,实体瘤呈现更大的治疗挑战。目前,治愈性手术仍然是大多数早期实体瘤的基石。然而术后显微镜下残留病变经常持续存在,很少实现完全根除;这些残留巢构成了肿瘤复发的主要驱动因素。放疗、化疗和热疗提供了适度的获益,但受到快速出现耐药和复发的限制。同样,传统靶向药物也受到实体瘤明显分子异质性的阻碍。因此,基于 CAR-T 细胞的免疫治疗正作为一种针对实体瘤的新策略进行积极研究(表5)。
4.2.1 | 多形性胶质母细胞瘤
GBM是最常见和侵袭性的原发性恶性脑肿瘤,占恶性中枢神经系统肿瘤的50%,年发病率约4.0/10万人口。尽管GBM的标准治疗策略已经包括手术、放疗和替莫唑胺为基础的化疗,但mOS仅为20.9个月,几乎所有患者均复发。GBM的高异质性和免疫抑制微环境对免疫治疗构成重大挑战。然而,近年来rGBM的CAR-T研究产生了令人鼓舞的早期信号。早期数据显示可接受的安全性和潜在生存获益,特别是B7-H3和IL-13Rα2等新靶点。在一项靶向B7-H3(CD276)的I期临床试验(NCT05241392)中,13例rGBM患者接受治疗,其中DL2组(6000万细胞)2例患者达到PR或CR。此外,两个剂量水平的12个月OS均为83%,mOS未达到。此外,治疗耐受性良好,无DLTs或治疗相关死亡;发生3例3级事件(颅内压增高、癫痫发作、意识减退)。在另一项靶向IL-13Rα2的I期临床试验(NCT02208362)中,入组65例晚期胶质瘤患者,主要为rGBM。在58例可评估患者中,2例达到CR、2例达到PR,总体疾病控制率50%。此外,未观察到CRS或DLTs,尽管35%患者经历≥3级不良事件,包括短暂性脑水肿和中枢神经系统症状。
4.2.2 | 结直肠癌
CRC是全球第三常见癌症和第二大癌症死亡原因。转移性CRC的5年总生存率约15%,靶向或免疫治疗提供有限获益。在一项GCC19 CART研究(ChiCTR2000040645)中,入组15例mCRC患者。在高剂量组,PFS达6个月,显著长于低剂量组。此外,总体CBR为73%,PR率40%,mOS 22.8个月。CRS发生率93%(大多为1级);1例4级神经毒性经治疗缓解,腹泻发生率93%。此外,观察到可逆性淋巴细胞减少和轻至中度血液学毒性,无治疗相关死亡。在另一项GUCY2C CAR-T细胞的I期试验(NCT05287165,n=20)中,ORR为26.3%,DCR为73.7%,mPFS为7个月。在最高剂量组,mDOR为10个月。CRS发生率80%,大多为1-2级,1例3级CRS伴神经毒性。主要不良事件为3级腹泻(55%)、皮疹(70%)和口腔黏膜炎(35%)。
4.2.3 | 乳腺癌
自2020年以来,BC一直是全球女性最常见的恶性肿瘤和癌症死亡的主要原因。早期BC通常可通过手术和辅助治疗治愈,但R/M疾病仍难以治疗。随着对TAAs理解的深入,黏蛋白-1(MUC1)因其在多种BC亚型中的过表达和肿瘤特异性而成为有希望的CAR-T靶点。在一项I期临床试验(NCT05812326,n=12,R/M BC)中,SD发生率42%,与第7天较高的CAR-T水平相关,提示疾病控制潜力。此外,治疗耐受性良好,无DLTs和≥3级CRS或神经毒性。此外,最常见不良事件为AST升高(58%)、发热(50%)和ALT升高(42%);发生1例4级短暂淋巴细胞减少。
4.2.4 | 非小细胞肺癌
非小细胞肺癌(NSCLC)约占肺癌的85%,是全球男性癌症死亡的主要原因。尽管靶向治疗和免疫治疗取得巨大进展,AR/R NSCLC患者的治疗选择仍然有限且预后不良。候选CAR-T靶点包括MUC1、CEA、HER2、MSLN、ROR1、GPC3、EGFR和PD-1。在一项EGFR CAR-T的I期研究(NCT03182816;n=9,AR/R NSCLC)中,PR率11%,应答持续>13个月。mPFS和mOS分别为7.1和15.6个月。此外,未观察到CRS或≥4级事件,表明治疗耐受性良好。
4.2.5 | 肝细胞癌
HCC是全球第六常见癌症和第三大癌症死亡原因。虽然早期HCC可通过手术切除或局部治疗,但大多数病例诊断时已为晚期,有效的全身选择仍然稀缺。尽管靶向治疗和免疫检查点抑制剂提供适度生存获益,ORR仍然较低。研究性CAR-T靶点包括GPC3、EpCAM、claudin-18.2、CD147、EGFRvIII、c-MET和死亡受体-5(DR5)。在一项CD133 CAR-T的II期研究(NCT02541370;n=21)中,PR为5%,而67%达到SD。此外,mPFS和mOS分别为6.8个月和12个月。在毒性副作用方面,高胆红素血症主要发生于胆道梗阻患者;短暂血液学毒性一周内缓解,未报告DLTs。
4.2.6 | 前列腺癌
前列腺癌(PC)是全球男性第二常见恶性肿瘤。在其亚型中,转移性去势抵抗性PC尽管接受内分泌治疗和化疗,mOS约3年。对于治疗PC患者,CAR-T细胞疗法主要聚焦于TAAs如PSCA、PSMA、前列腺特异性抗原(PSA)和EpCAM。一项靶向PSCA的BPX-601 GoCAR-T细胞I期试验(NCT02744287;n=33,转移性PC/mCRPC)中,CAR-T细胞在外周扩增并浸润肿瘤;2例mCRPC患者达到PR,56%达到PSA50。不幸的是,最高剂量出现4例DLTs,研究在第二例DLT后提前终止,未确定RP2D。在另一项I期试验(NCT03089203;n=13,mCRPC)中,30%达到PSA30,mPFS和mOS分别为4.4和15.9个月。此外,尽管发生CRS,但主要为1-2级。
4.3 | 自身免疫性疾病
CAR-T疗法已在血液系统恶性肿瘤中证明其变革性潜力,目前正积极在实体瘤中探索,其动态免疫重编程能力正促使其治疗范围超越肿瘤学的基本扩展。越来越多的研究人员正在利用CAR-T细胞的精确、强大和持久特性来应对一类新疾病:自身免疫性疾病。AIDs源于免疫系统失调,导致自身反应性T和B细胞异常激活以及产生攻击正常组织的自身抗体,引起慢性炎症和器官损伤。常见治疗方法包括免疫抑制剂(如糖皮质激素和传统免疫抑制药物)、生物制剂和靶向小分子药物如JAK抑制剂。尽管这些疗法提供一定疗效,但存在严重副作用风险。例如,TNF-α抑制剂增加感染风险,包括结核再激活风险升高3-4倍,并与更高的恶性肿瘤发生率相关,如黑色素瘤风险增加2.02倍;长期使用还可能升高自身抗体水平并增加深静脉血栓风险。因此迫切需要改进的治疗策略。
4.3.1 自身免疫性疾病中CAR-T治疗策略的分类
CAR-T治疗AIDs的前临床探索始于2002年,当时Geiger及其同事工程化了针对髓鞘碱性蛋白的特异性T细胞,并在实验性自身免疫性脑脊髓炎(多发性硬化的小鼠模型)中抑制疾病。他们的研究消除了自身反应性T细胞并将免疫偏向Th2表型,建立了CAR介导的抗原特异性耐受概念。随后Tisagenlecleucel的批准证实CD19 CAR-T细胞可有效耗竭B细胞并重置自身反应性回路,为B细胞介导的AIDs提供新选择。
CAR-T疗法在AIDs中的应用主要遵循两大策略(图6):第一,细胞毒性CAR-T细胞通过基因编辑重定向至B细胞抗原如CD19或BCMA,快速消融产生自身抗体的细胞。该方法适用于抗体介导的疾病如SLE和重症肌无力。第二,免疫调节方法采用CAR工程化调节性T细胞(CAR-Tregs)归巢至炎症组织并抑制免疫,或嵌合自身抗体受体T细胞(CAAR-T)展示自身抗原并删除同源自身反应性B细胞,实现抗原特异性耐受而不全身抑制。
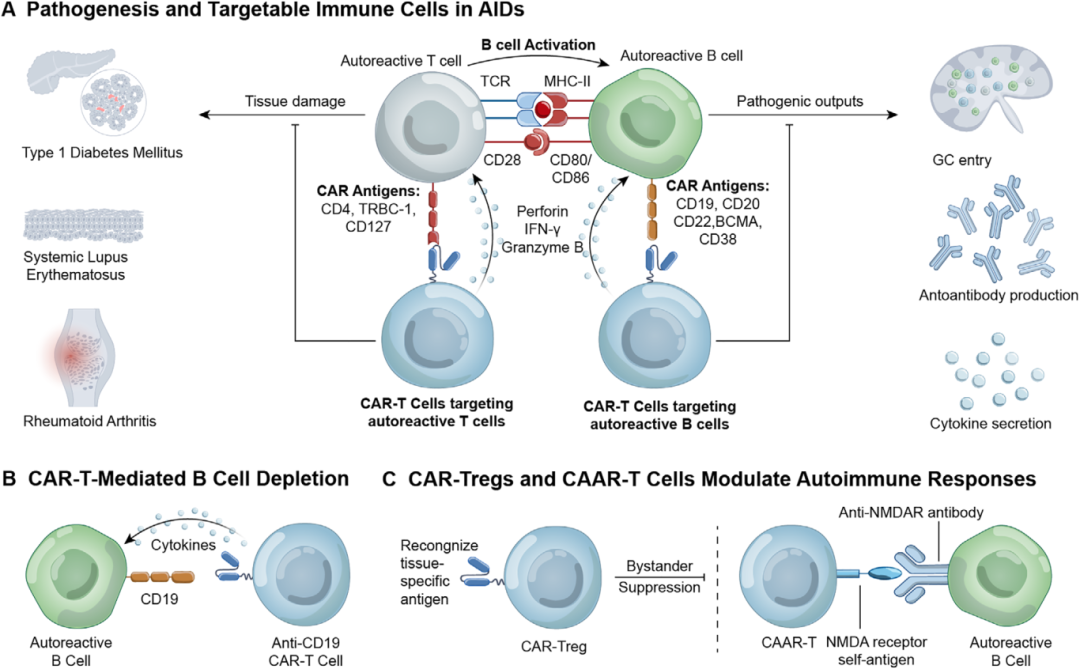
图6.AIDs CAR-T治疗策略。(A)致病性自身反应性 T细胞和 B细胞驱动AIDs,包括1型糖尿病、SLE和类风湿性关节炎。活化的 B细胞产生自身抗体和促炎细胞因子。CAR-T细胞被改造为靶向自身反应性 T细胞或自身反应性 B细胞。(B)策略1:抗 CD19 CAR-T细胞直接消除自身反应性 B细胞,减少自身抗体和细胞因子产生。(C)策略2:CAR-Treg细胞通过识别组织特异性抗原和旁观者抑制来抑制免疫反应;CAAR-T细胞靶向并耗尽表达特异性自身抗体的自身反应性 B细胞。
4.3.2 | CAR-T疗法在自身免疫性疾病治疗中的应用
研究表明,完全B细胞耗竭与更优结局相关;达到完全耗竭的患者比部分耗竭患者应答更好。鉴于CAR-T细胞在血液癌症中的强效B细胞耗竭能力,该平台现被视为AIDs的有前景策略。在SLE模型中,CD19 CAR-T细胞根除血液和次级淋巴器官中的B细胞,维持耗竭>6个月并显著抑制疾病。此外,狼疮肾炎(LN)明显缓解,蛋白尿水平降低,肾脏组织病理学改善,B细胞再增殖缓慢,提示持久缓解。重要的是,未观察到严重副作用,支持良好的体内安全性特征。这些前临床发现强调CD19 CAR-T疗法的疗效和安全性,并进一步支持其进入临床应用。
CD19 CAR-T细胞在自身免疫中的首次临床使用于2021年报道,患者为一名20岁难治性SLE、活动性LN、肾病综合征和关节炎患者。在CAR-T治疗前,患者已接受多种免疫抑制剂(包括羟氯喹、皮质类固醇和他克莫司)以及B细胞靶向治疗(贝利尤单抗和利妥昔单抗),但疾病仍未控制。CD19 CAR-T细胞输注后,观察到CAR-T细胞快速扩增,从第3天循环T细胞的0.3%升至第9天的28%。随后七周监测显示CAR-T细胞水平逐渐生理性下降。一周内循环B细胞耗竭;第5周抗dsDNA滴度下降约99%。同时,SLE表现消退。SLE疾病活动指数(SLEDAI)从16降至0,表明CR,无活动性炎症或器官损伤迹象。值得注意的是,未发生CRS或ICANS。这些发现提供进一步临床证据支持CD19 CAR-T疗法的安全性和有效性,并突显其通过靶向致病性B细胞治疗AIDs的广阔前景。
此外,近期工作已将CD19 CAR-T疗法扩展至严重AIDs。一项首次人体研究(NCT05859997)使用CRISPR编辑的异基因CD19 CAR-T细胞治疗难治性免疫介导坏死性肌病和弥漫性皮肤系统性硬化。在三名接受者中,现货型CAR-T细胞持续>3个月,两周内完全耗竭B细胞。在六个月随访期间,未观察到CRS或其他严重不良事件。临床评估显示疾病评分改善,而组织病理学分析表明炎症和纤维化逆转,提示CAR-T疗法可能在这些难治性自身免疫病症中诱导持久缓解。
然而,CD19 CAR-T疗法主要靶向B细胞,可能无法消除负责持续自身抗体产生的长寿命浆细胞,可能导致抗体水平持续存在和复发风险增加。为解决这一局限,研究人员开发了BCMA-CD19双靶CAR-T细胞(cCAR-T),同时靶向B细胞和长寿命浆细胞,从而实现更深免疫重置并拓宽CAR-T疗法在SLE和LN中的治疗潜力。进行了一项I期临床试验以评估cCAR-T在SLE/LN患者中的安全性和免疫重置能力。结果表明,三个月内自身抗体——包括长寿命浆细胞产生的自身抗体——完全清除,补体水平恢复正常,患者维持症状缓解和无药状态长达46个月随访。此外,SLEDAI-2000评分在3个月时从10.6降至2.7,全部10例LN患者90天内肾功能显著改善。仅观察到轻度CRS,无严重不良事件,表明良好的安全性特征和良好耐受性。
在通过工程化T细胞重建免疫耐受的策略中,前临床研究主要聚焦于CAR-Tregs和CAAR-T。CAR-Tregs靶向炎症相关抗原,使其能够选择性迁移至病变组织。在那里,它们可通过分泌抑制性细胞因子如IL-10和TGF-β或直接抑制效应T细胞激活来局部抑制炎症。支持抗原特异性调节性T细胞治疗潜力的证据也来自II型胶原(ColII)特异性Tr1细胞(Col-Tregs)的研究。在胶原抗体诱导关节炎(CAIA)模型中,小鼠接受单次输注靶向II型胶原(Col II)的ColII特异性Tr1细胞(Col-Tregs;1×10⁶细胞/小鼠)。结果显示Col-Tregs在关节和引流淋巴结(DLNs)中积累,显著降低关节炎评分,虽然未完全阻止疾病进展,但有效延迟其发作。在慢性炎症的胶原诱导关节炎(CIA)模型中,Col-Tregs显示剂量依赖性疗效:高剂量组(3×10⁶细胞/小鼠)相比低剂量(1×10⁶细胞/小鼠)和对照组表现出显著更低的关节炎评分和发生率。长期安全性评估显示,输注后2-4个月,17只小鼠中仅1只在腋窝淋巴结显示弱Col-Treg信号,无异常增殖或致瘤性迹象。这些发现证实局部靶向优势和可接受的安全性特征,强调需要剂量优化和早期干预。尽管Col-Tregs并非CAR工程化,但它们支持针对自身免疫性关节炎的抗原导向调节性T细胞治疗。
CAAR-T细胞通过在表面展示自身抗原——如寻常型天疱疮(PV)中的桥粒芯蛋白3(Dsg3)——来特异性识别和消除携带相应自身抗体的B细胞,同时保留正常B细胞,从而避免广泛免疫抑制。PV是由抗Dsg3自身抗体介导的自身免疫性疾病。研究人员设计了以Dsg3为胞外域、4-1BB-CD3ζ为胞内信号域的CAAR构建体,使T细胞选择性消除Dsg3特异性B细胞,从而去除致病性自身抗体来源。前临床研究表明,DSG3 CAAR-T细胞可有效耗竭PV相关模型中的抗Dsg3 B细胞受体(BCR+)B细胞,显示与抗CD19 CAR-T细胞相当的疗效。体外,DSG3 CAAR-T细胞有效裂解表达抗Dsg3 BCR的Nalmg-6 B细胞,但对不表达Dsg3 BCR的B细胞无细胞毒性,证实其特异性。在PV小鼠模型(植入PV杂交瘤AK18/AK19/AK23的NSG小鼠)中,DSG3 CAAR-T细胞抑制杂交瘤生长,降低抗Dsg3自身抗体水平,并预防口腔黏膜水疱。值得注意的是,即使在靶细胞指数生长期开始治疗,DSG3 CAAR-T细胞仍保留有效消除抗Dsg3 BCR+ B细胞的能力。安全性评估显示,DSG3 CAAR-T细胞可在无抗原刺激下长期存活而不被可溶性自身抗体耗竭,且未检测到脱靶毒性,从而支持临床转化。
近年来,CAAR-T和CAR-Tregs在前临床研究中均显示出有希望的潜力。动物模型和体外实验已证明这些疗法可有效消除自身抗原特异性B细胞或调节免疫耐受,为AIDs提供新的治疗方法。然而,这些策略仍处于临床研究的早期阶段,相关临床试验结果尚未发表。目前,多项临床试验正在进行中。例如,DSG3-CAAR-T试验正在评估其在PV中的应用(NCT04422912),旨在通过特异性靶向Dsg3自身抗体产生细胞来抑制PD。此外,QEL-001,一种为HLA-A2错配肝移植受者开发的自体CAR-Tregs,正在评估其安全性和耐受性(NCT05234190),目标是在撤除免疫抑制药物后预防移植排斥。总之,这些研究基于令人鼓舞的前临床数据设计,研究人员希望进一步验证CAAR-T和CAR-Tregs的临床疗效和长期安全性。
CAR-T细胞疗法已革新血液系统恶性肿瘤的治疗格局,并正迅速扩展到实体瘤和AIDs领域。在血液癌症中,它通过精确根除恶性细胞实现持久缓解,而在AIDs中,它通过选择性耗竭自身反应性免疫细胞群开辟新的治疗途径。然而仍存在若干主要障碍,包括肿瘤异质性、免疫抑制性TME、T细胞功能耗竭、抗原逃逸、高制造成本和有限可及性,以及神经毒性和血液学毒性等独特毒性,这些挑战强调了在不同疾病背景下平衡疗效和安全性的必要性。未来进展将依赖精准工程和适应性调控。CRISPR/Cas9等基因编辑平台使开发更有效和更安全的CAR-T产品成为可能,而逻辑门控和可切换CAR设计承诺更大的可控性和特异性。重塑TME的策略可进一步增强CAR-T在恶劣条件下的持久性。同时,异基因CAR-T产品和体内递送技术正在降低生产成本并扩大可及性。人工智能和深度学习正逐步整合到CAR-T研究的关键方面,包括多组学降维、CAR-T-肿瘤相互作用建模、分子对接和蛋白质结构预测、副作用管理以及个体化治疗优化。总之,这些创新正将CAR-T疗法塑造为智能、可编程的免疫治疗平台,有潜力从专门干预手段演变为广泛适用和变革性的临床范式。
参考文献
Exploration (Beijing) . 2026 Oct 21:70230. doi: 10.1002/exp2.70230.
声明:本平台旨在为医疗卫生专业人士传递更多医学信息。本平台发布的内容,不能以任何方式取代专业的医疗指导,也不应被视为诊疗建议。如该等信息被用于了解医学信息以外的目的,本平台不承担相关责任。本平台对发布的内容,并不代表同意其描述和观点。若涉及版权问题,烦请权利人与我们联系,我们将尽快处理。
 我要投稿