患者,男性,49岁。
主诉:体检发现肝占位1个月。
现病史:患者1个月前在当地医院体检,行腹部超声检查,提示“肝占位性病变”,不伴食欲缺乏,无皮肤、巩膜黄染,无寒战、
既往史:10余年前在当地医院行左侧附睾肿瘤切除,具体病理结果不详。
个人史、婚育史及家族史:无特殊。
检查:
1、实验室检查
(1)
(2)血生化:ALT 75U/L、AST 22U/L、ALP 66U/L、TBIL 12.0μmol/L、DBIL 5.7μmol/L、IBIL 6.30μmol/L、TP 54.3g/L、ALB 32.7g/L、G 21.60g/L。
(3)
(4)病毒指标:乙肝、丙肝、
2、影像学检查
(1)腹部平扫+增强CT(图1):肝左右叶交界区近肝门处可见类圆形肿物,大小约4.5cm×3.9cm,边界尚清,平扫呈低密度,增强扫描动脉期明显强化,门脉期及延迟期强化程度略减低;门脉主支未见明确充盈缺损。提示肝左右叶交界区近肝门处肿物,需警惕肝癌。
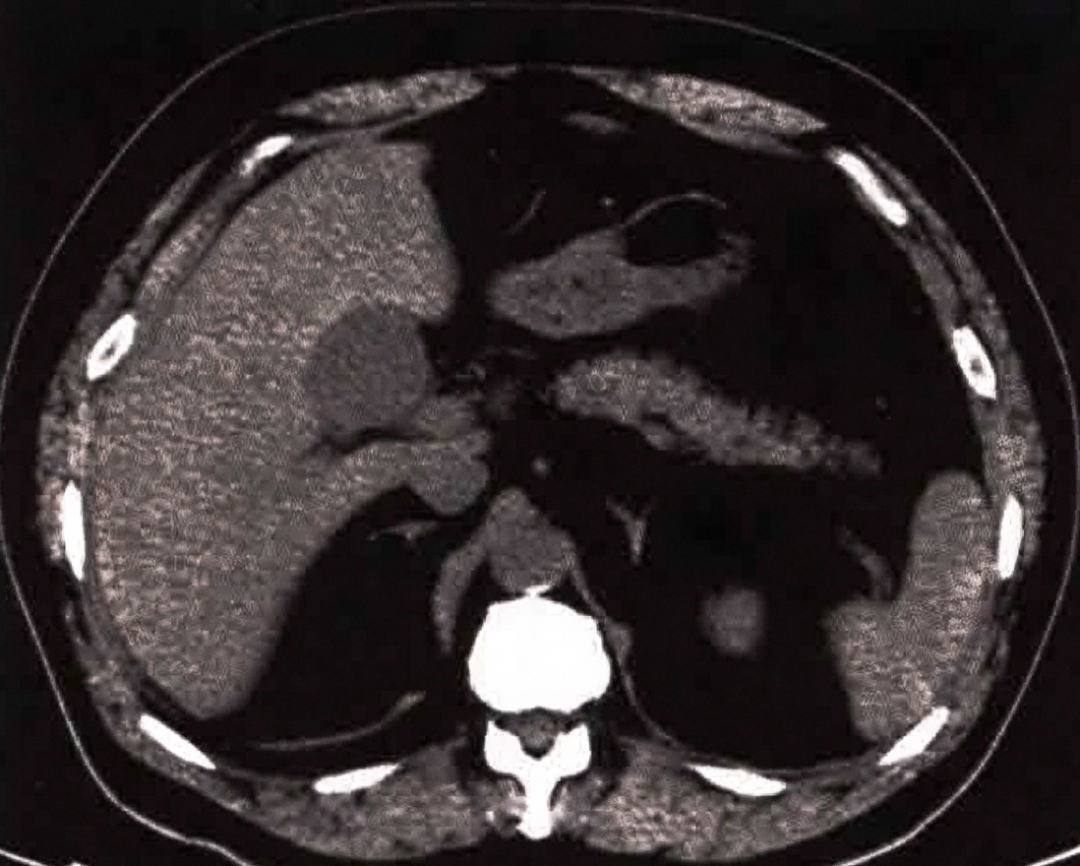
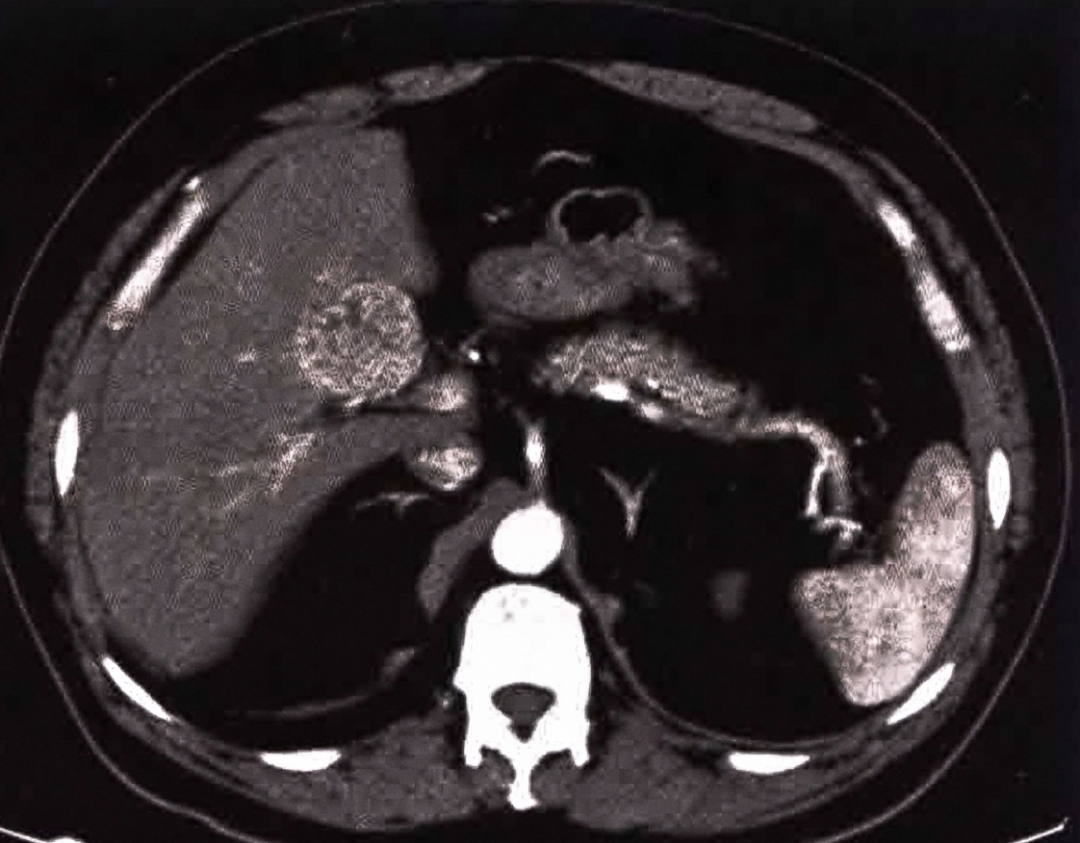
图1-腹部平扫+增强CT扫描
(2)腹部增强MRI(图2):肝左叶、右叶交界区肿物,最大截面约3.8cm×4.1cm,T₁WI低信号,T₂WI不均匀高信号,DWI高信号,增强扫描早期不均匀强化,门脉期及静脉期可见廓清,肝胆期未见明确造影剂摄取,门脉右支受推挤。提示肝左叶、右叶交界区肿物,肝癌?血管平滑肌脂肪瘤?
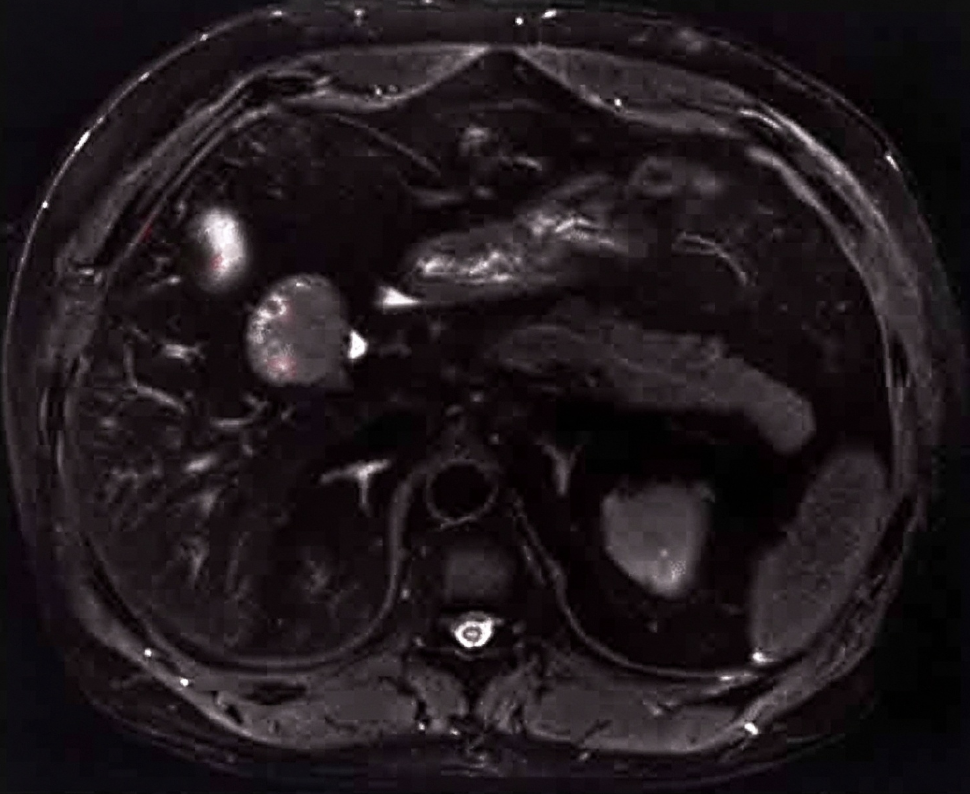
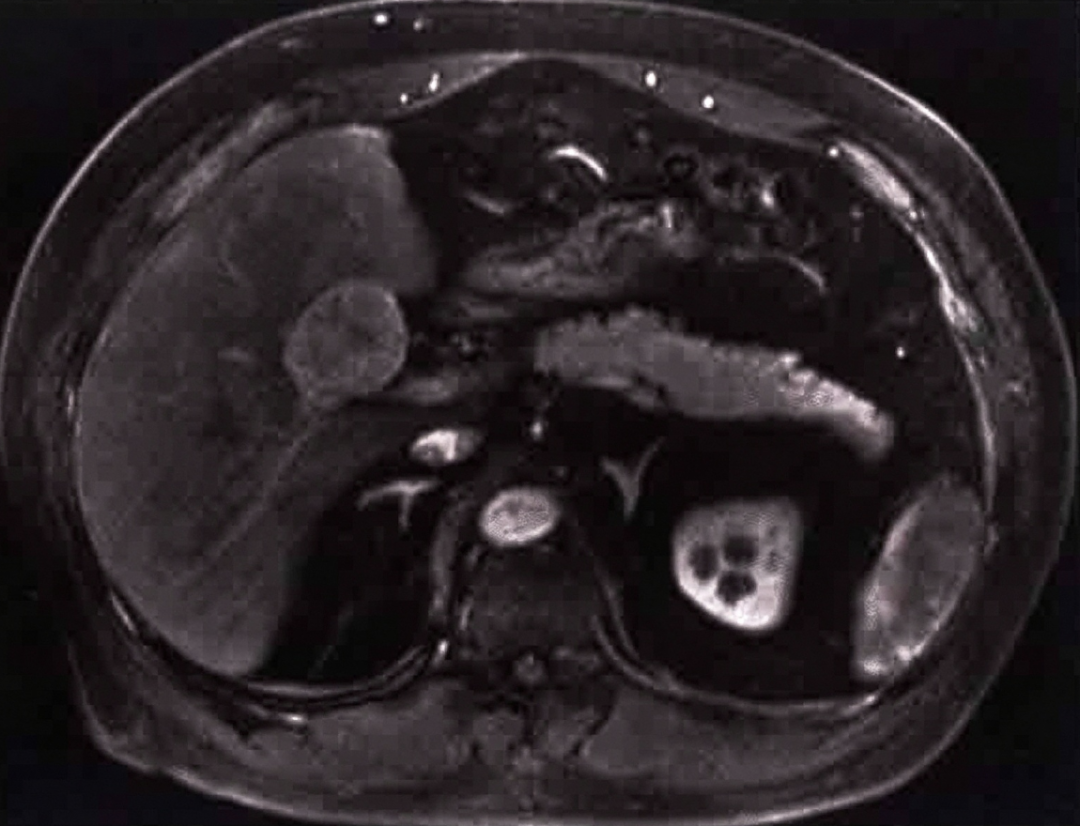
图2-腹部增强MRI
患者体检发现肝占位,既往虽无乙肝病史,增强CT及增强MRI可见早期强化,晚期退出表现,首先考虑
鉴别诊断如下:
(1)肝转移瘤:常为多发,增强CT及增强MRI可见周边强化明显,中央乏血供,行B超检查可见“牛眼征”,有其他部位肿瘤病史,CEA可增高,AFP正常,本病例无法排除,需术后病理加以明确。
(2)肝原发性神经内分泌肿瘤:肝原发性神经内分泌肿瘤少见,临床症状及影像学检查上缺乏特异性,需要排除有肝外原发灶的存在才能诊断,常依赖术后病理确诊。
行肝脏肿瘤切除术,术前未进行药物及其他辅助治疗。
术后病理:
大体所见:(部分切除肝组织)大小为12cm×7.5cm×5cm,被膜尚光滑;多切面切开,肿物大小为4.5cm×4cm×3cm,切面灰粉,质细腻。镜下所见:肿瘤边界尚清,肿瘤细胞排列呈梁状及实性片状,肿瘤细胞大小较一致,形态温和,染色质呈“胡椒盐”样,未见坏死及核分裂象。病理诊断:高分化神经内分泌肿瘤(NET G1)。免疫组化:CA19-9(−),CD34(−),CK18(3+),CK19(3+),CK7(−),GPC-3(−),Hepatocyte(−),Ki-67(密集区,2%),AE1/AE3(3+),CD56(2+),CgA(2+),Syn(3+),β-catenin(3+)。
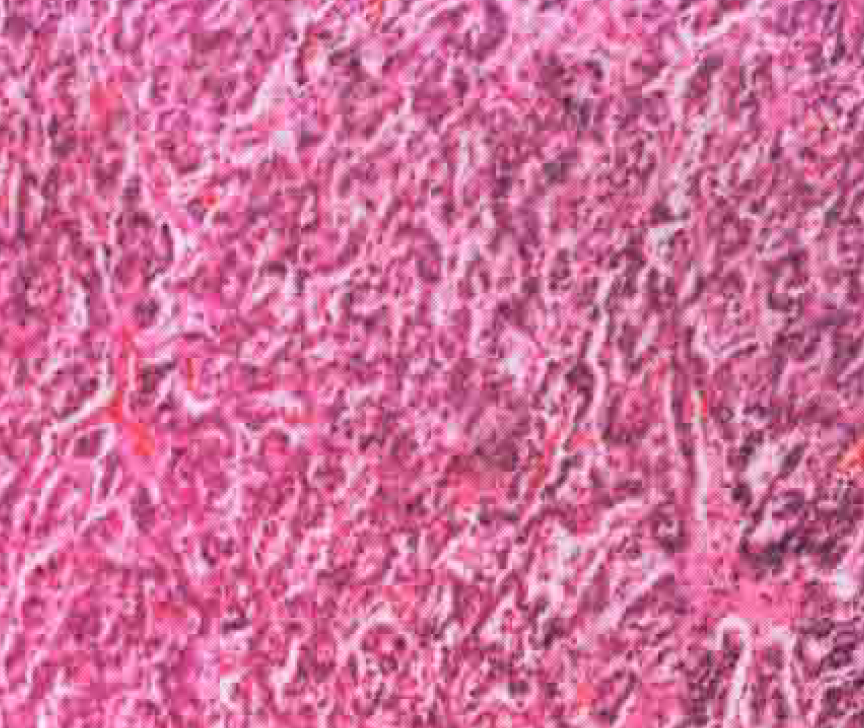
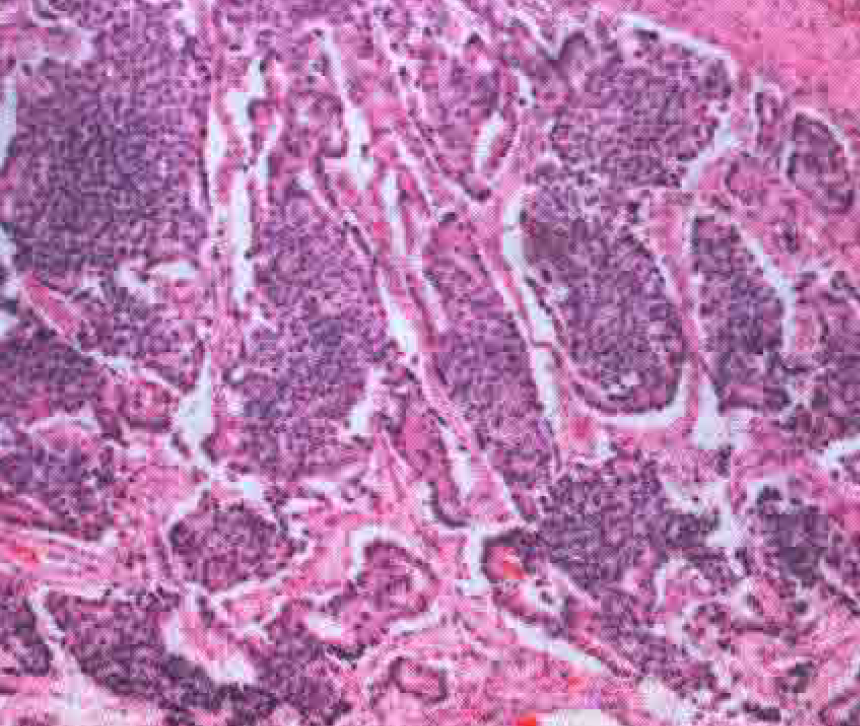
图3术后病理
治疗结果、随访及转归:
患者术后恢复良好,未行辅助治疗。术后完善
本病例为49岁男性患者,以“体检发现肝占位1个月”就诊,无腹痛腹胀、
肝原发性神经内分泌肿瘤是少见的肝脏原发上皮性肿瘤,仅占所有肝脏原发肿瘤的0.3%~1.0%,占全身神经内分泌肿瘤的0.8%,好发于40~60岁中年人群,男女发病率无显著差异。其发病机制尚未明确,目前主流假说认为与肝内异位胰腺组织、胆管上皮内残留的神经内分泌细胞发生瘤变相关。临床中绝大多数PHNET为无功能性肿瘤,缺乏特异性症状,多数患者因体检偶然发现肝占位就诊,肿瘤体积较大时可出现上腹胀痛、肝区不适等压迫症状,极少数功能性肿瘤可分泌5-羟色胺、胰岛素等激素引发类癌综合征或低血糖表现。本病例为体检偶然发现,全程无特异性临床症状,属于无功能性PHNET,与文献报道的多数病例特征相符。
实验室检查层面,本病例仅ALT轻度异常,胆红素、白蛋白等肝功能基线指标基本正常,AFP、CEA、CA19-9等常规肿瘤标志物均为阴性,这是PHNET与肝细胞癌、胆管细胞癌的重要临床鉴别点。需特别注意的是,患者10余年前有左侧附睾肿瘤切除史且病理结果不详,临床诊疗必须首先排除附睾神经内分泌肿瘤肝转移的可能——肝脏是全身神经内分泌肿瘤最常见的远处转移靶器官,约60%的胃肠胰神经内分泌肿瘤会发生肝转移,因此“全面排查并排除肝外原发灶”是诊断PHNET的核心前提。本病例术后完善奥曲肽显像及胃肠镜检查均未见异常病灶,为“肝原发性”的诊断提供了关键支撑。
本病例腹部增强CT示肝内肿物平扫呈均匀低密度,动脉期明显强化,门脉期及延迟期强化程度略减低;腹部MRI示病灶T₁WI呈低信号、T₂WI呈不均匀高信号、DWI呈高信号,增强早期不均匀强化,门脉期可见对比剂廓清,肝胆期无造影剂摄取。上述“快进快出”的强化模式与肝细胞癌高度相似,是导致术前未能确切诊断的核心原因。
从影像-病理对应机制分析,PHNET肿瘤组织血供丰富,以肝动脉供血为主,因此动脉期强化显著;高分化NET肿瘤间质成分少,对比剂洗脱速度较快,可出现门脉期及延迟期强化减退,与HCC的强化特征存在大量重叠。但二者仍存在可鉴别的细微差异:典型HCC多继发于肝炎肝硬化背景,常伴随肝脏形态失常、脾大、腹水等肝硬化征象,且对比剂廓清速度更快,延迟期多呈明确低密度;而PHNET多无肝硬化背景,肿瘤边界更清晰,部分病例可出现囊变、钙化,门脉期常仍保留中等程度强化,完全廓清相对少见。本病例无肝硬化背景、AFP处于正常水平,本应作为拓展鉴别诊断的警示线索,但因PHNET发病率极低,临床诊断思维易优先考虑常见病,最终造成术前未能确切诊断。
手术切除后的组织病理学检查是PHNET的确诊金标准。本病例大体标本示肿瘤边界尚清,切面呈灰粉色、质地细腻,无明显坏死出血,符合高分化神经内分泌肿瘤的大体形态特点;镜下可见肿瘤细胞排列呈梁状及实性片状,细胞大小形态较一致,核染色质呈特征性“胡椒盐”样,未见坏死灶及核分裂象,组织学形态符合高分化NET表现。
免疫组化检测在肿瘤定性、鉴别诊断及分级中发挥决定性作用:①神经内分泌分化标志物:突触素(Syn)、嗜铬粒蛋白A(CgA)、CD56是诊断神经内分泌肿瘤的核心标志物,本病例三者均呈阳性表达,明确了肿瘤的神经内分泌分化属性;②上皮源性标志物CK18、CK19阳性,证实肿瘤的上皮来源;③肝细胞源性标志物Hepatocyte、GPC-3均为阴性,直接排除了肝细胞癌的可能,与术前鉴别诊断形成对应;④增殖指数Ki-67为2%,结合无核分裂象的组织学表现,符合WHO胃肠胰神经内分泌肿瘤分级标准中的G1级(低级别,Ki-67增殖指数<3%,核分裂象<2个/10高倍视野)。此外,本病例β-catenin呈阳性表达,提示Wnt/β-catenin信号通路可能参与了该肿瘤的发生发展过程。
对于局限性PHNET,外科根治性切除是首选且唯一可能治愈的治疗方式,手术方式可根据肿瘤位置选择肝段切除、肝叶切除或局部扩大切除,保证切缘阴性是降低术后复发风险的关键。本病例肿瘤直径约4.5cm,单发、边界清晰,病理分级为G1,行肝脏肿瘤完整切除术,术前未行新辅助治疗,术后也未追加辅助治疗,完全符合G1级PHNET的诊疗规范。
本病例为临床提供了重要警示:对于无慢性肝病背景、AFP正常的肝脏富血供单发占位,不能仅局限于肝细胞癌的诊断思路,需将肝原发性神经内分泌肿瘤纳入鉴别诊断谱系。术前应常规完善生长抑素受体显像、胃肠镜等检查,全面排查肝外原发灶,避免误诊为转移性肿瘤或原发性肝癌。病理诊断需结合组织形态学特征与免疫组化标志物联合判定,明确肿瘤分级,为后续治疗方案选择及预后评估提供精准依据。对于G1级局限性PHNET,根治性手术切除可获得良好预后,术后无需常规辅助治疗,但需制定长期随访计划,动态监测疾病转归。
执行:Aurora
 我要投稿