本文经王春林教授审核授权发布,未经允许请勿转载。
2026年10月22-25日,由中华医学会、中华医学会儿科学分会共同主办的中华医学会第三十一次儿科学术大会(NCCPS 2026)在湖南长沙隆重召开。本次大会邀请知名儿科专家就学科最新研究热点与前沿问题作专题报告,并对各专业热点问题展开深入讨论,致力于推动我国儿科医学的繁荣与进步,为儿童健康保驾护航。
在此背景下,医脉通特设《NCCPS 2026名家对谈》栏目,探讨儿科领域学术成果,提升儿科医师临床实践能力,共享名家智慧,凝聚学科发展共识。本期特邀浙江大学医学院附属第一医院王春林教授围绕儿童矮身材的精准诊疗等议题展开访谈。现将访谈精要内容整理如下。
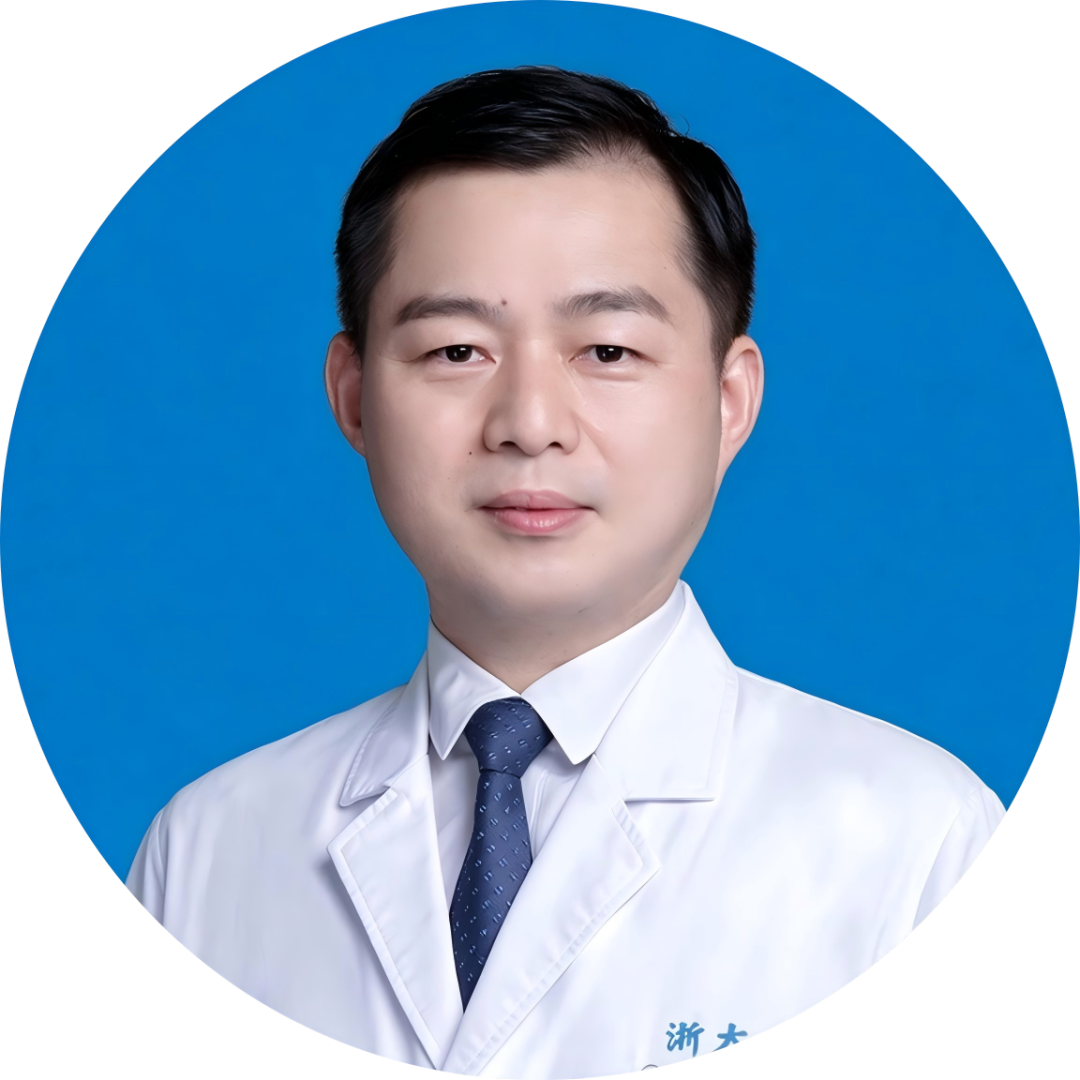
王春林 教授
浙江大学医学院附属第一医院
医学博士、主任医师、博士研究生导师
浙江大学医学院附属第一医院儿科主任
中华医学会儿科学分会内分泌遗传代谢学组委员
中国医师协会青春期健康与医学专业委员会委员、内分泌学组副组长
中国中药协会儿童健康与药物研究专委会常务委员
中国医院协会罕见病专委会委员
浙江省医学会儿科分会副主任委员
浙江省数理医学学会儿科精准诊疗专业委员会主任委员
主持3项国家自然科学基金,发表较多高质量论文
《中华儿科杂志》通讯编委,《中国实用儿科杂志》常务编委,《临床儿科杂志》青年编委
浙江省政府科技进步奖一等奖1项(第4)
医脉通:矮身材是儿童内分泌门诊常见的就诊原因之一,其中一部分患者属于家族性矮身材或特发性矮身材。能否先请您从整体上谈谈,近几年我国在矮身材的病因诊断与规范化治疗方面取得了哪些重要进展?这些进展又给临床带来了哪些切实的改变?
王春林 教授
浙江大学医学院附属第一医院
矮身材一直是儿童生长发育领域广受关注的议题之一,家长对孩子身高的期望也越来越高。从专业角度看,真正符合矮身材诊断标准的儿童在门诊中占比并不高。按照国内共识,矮身材是指在相似生活环境下,同种族、同性别、同年龄儿童身高低于正常人群平均身高2个标准差(-2 SD)[1]或第3百分位(P3)约相当于-1.88 SD。目前儿童矮身材的患病率约为3%[1]。临床上通常按生长激素是否缺乏分为两大类:一类是生长激素缺乏症(growth hormone deficiency,GHD)所致的矮身材,约占全部矮身材的3%~5%;另一类为非生长激素缺乏性矮身材,在排除其他已知疾病后病因仍不明者,称为特发性矮身材(idiopathic short stature,ISS)。ISS涵盖家族性矮身材(familial short stature,即有矮身材家族史而生长激素分泌正常者)与体质性青春发育延迟(constitutional delay of growth and puberty,即俗称的“晚长”)两大常见的临床类型。虽则二者的处理策略不同——前者需评估生长激素治疗指征,后者多可观察随访——但从临床干预角度看,矮身材一经诊断明确,干预越早、身高获益越大,因此目前临床上已不再刻意区分家族性矮身材与体质性青春发育延迟,而更多统一使用ISS这一概念,以规范诊疗流程与疗效评估。
近年来,儿童矮身材领域的显著进展集中在病因学诊断与治疗的精细化两个层面。在诊断层面:
随着基因检测手段的广泛应用,越来越多的ISS患者找到了分子病因。严格来讲,一旦通过基因检测明确了致病基因,就不再属于ISS的范畴,而应归入某种遗传性矮身材或遗传性骨病。
分子诊断的阳性率与患者的临床表型密切相关,需把握基因检测的适用人群。身高本身受多基因影响;而家族性矮身材中相当比例可由单基因缺陷解释,其中NPR2基因功能缺失变异约见于2%~6%的ISS病例[2]。因此,若父母身高均正常、仅患儿身高低于同年龄同性别正常人群第3百分位,基因检测的阳性率很低;反之,若父母一方或双方达到矮身材标准,患儿又显著矮身材,则阳性率明显提高。
临床识别的关键在于全面的病史采集与体格检查。矮身材的表型直观,按诊断标准易于筛查;但基因缺陷往往不只累及骨骼,还可表现为其他系统的异常。若医生对某一综合征非常熟悉,往往可“一眼识别”;而多数医生对遗传病、罕见病并不熟悉,容易只关注身高而忽略其他体征。实验室检查宜常规覆盖甲状腺功能、IGF-1与肝肾功能,女孩应常规行外周血
基因检测结果的判读需要临床医生与遗传学、生物信息学专家充分协作沟通。目前相当一部分检测由第三方机构完成,对判定为“致病”“可能致病”以及“临床意义未明变异(variant of uncertain significance,VUS)”的结果,是否为患儿矮身材的真正原因,需要有充足的证据。特别是VUS,不宜单凭一份检测报告作出临床结论,应按规范化报告流程复核,必要时通过家系验证(先证者父母)与功能学验证进一步明确其临床意义。当然,基因检测并非万能,但其对诊断极有帮助,有条件者仍应积极开展。
在治疗层面:
生长激素(growth hormone,GH)是目前治疗儿童矮身材最有效的药物之一。对GHD而言,其疗效确切、安全性良好;对ISS而言,多项研究及meta分析显示
部分基因相关矮身材对生长激素治疗反应良好,如SHOX基因、NPR2基因突变所致者生长激素治疗疗效较好,NPR2突变患儿治疗后可获得与ISS相近的疗效[4];部分遗传性骨病对生长激素的反应则有限,以软骨发育不全(achondroplasia)为例,生长激素治疗第一年可有一定获益,第二年疗效明显衰减。针对C型利钠肽(CNP)通路的靶向药物,已为软骨发育不全提供了针对病因的治疗选择:沃索立肽(vosoritide)在5岁以上软骨发育不全患儿中的Ⅲ期随机对照试验显示,治疗52周使年化生长速度较安慰剂组提高约1.57 cm[5];但其对终身高及躯干与四肢比例的改善仍需更长随访证实,国内可及性与长期安全性亦有待进一步评估,部分患者可能仍需在此基础上联合或加用其他靶向药物,以进一步优化身高结局。基于上述差异,对致病基因明确的矮小症,建议在充分告知、共同决策的前提下,为这部分患儿提供尝试治疗的机会,并密切评估疗效与安全性。
此外,我们团队也在开展遗传性骨病研究,希望了解这类患儿自然生长规律,以及儿童期生长激素药物干预对成年后的疗效及安全性。这类研究工作量巨大、难度很高,既需要医生长期坚持,也需要患者长期配合。为此,我们团队自主开发了儿童全生命周期随访管理软件“E路童萌”,希望能真正做到长期随访。
医脉通:我们关注到,您和团队近年开展了不少很有特色的工作,如牵头成立
王春林 教授
浙江大学医学院附属第一医院
McCune-Albright综合征(MAS)已被列入我国第一批罕见病目录,由GNAS基因体细胞嵌合激活突变所致,是一种多系统受累的疾病,典型表现包括皮肤牛奶咖啡斑、骨纤维发育不良(fibrous dysplasia)以及内分泌功能亢进。临床诊断主要依据“三联征”中具备2项及以上(骨纤维发育不良、皮肤咖啡斑、内分泌功能亢进),但由于本病为嵌合突变,各系统受累的程度与出现时间高度异质,部分典型体征在婴幼儿期尚未显现,早期识别与诊断极为困难。患儿若因牛奶咖啡斑就诊皮肤科,常被当作单纯的皮肤问题处理;若因骨痛、
正因如此,2023年11月18日,我们团队牵头成立了全国首个MAS诊治协同创新联盟,成员遍布全国60多家医疗机构。联盟的目的主要有三个:
开展医师培训,提升疾病认知。只有医生首先认识这一疾病,才能减少误诊、漏诊,及早诊断MAS、提高诊断的阳性率。
搭建协同创新平台,开展诊断与治疗的探索性研究。诊断本身只是手段,最终目的仍是治疗。我们希望借助新的技术手段实现早期诊断,并在此基础上推进治疗创新。
面向公众开展健康教育与科普讲座,提升患者及其家庭对疾病的认知和主动就医意识。
联盟自成立以来,2024年起每月均开展学术推广活动,包括线上会议、专题讲座和病例分享,吸引了更多年轻医生加入并分享各自的经验。通过这一平台,一些以往很少见到的表型——如肾上腺皮质功能亢进、心脏受累、肝脏受累,以及垂体生长激素分泌过多等,得以被识别与交流。
在诊断技术方面,我们重点攻关的是如何提高外周血检测的阳性率。MAS本质上是一种体细胞嵌合突变疾病,遗传学上理论上应能找到致病变异,但常规外周血全外显子测序的阳性率很低,不足30%;病变组织的阳性率虽高(文献报道约32%~83.5%),但临床上通常不会为明确诊断而专门手术或穿刺活检。为此,我们团队开展了方法学改进研究,目前已将外周血检测的阳性率提高到40%~50%。同时,我们的技术覆盖整个GNAS外显子,因此还可能发现热点位点以外的其他致病位点。对于临床表型典型而常规检测阴性者,借助该方法有可能发现新的致病位点。相较之下,目前阳性率较高的ddPCR技术只能针对已知热点位点设计探针,难以全面铺开,且成本较高;我们的目标是使阳性率不劣于甚至接近ddPCR,同时控制单次检测成本,减轻患者家庭负担、让患者能承担的起,尽早基因检测,实现早期诊断。
在药物治疗方面,目前难度仍然很大。MAS联盟共同发起单位上海交通大学医学院附属瑞金医院陆文丽教授团队,则在探索药物治疗,目前正在开展
科普的价值同样不可忽视。有的孩子是自己了解到相关知识后主动来要求做基因检测,最后明确诊断。这说明,科普宣传能够提升公众对医学知识的认知,患者及其家庭一旦具备相应意识,就有可能主动提出问题,从而帮助我们更早地发现疾病、干预疾病进展。
当然,联盟的持续运行需要每一位成员投入大量的时间与精力,更需要合作共享。依靠单个人、单个中心很难建立起有规模的队列;只有依托联盟平台把罕见病、少见病患者汇聚起来,才有可能形成中国MAS的流行病学特征、有效数据,这需要大家共同努力。
医脉通:结合您自己的临床与科研体会,您认为当前儿童生长发育障碍性疾病在早期识别、精准分型和个体化干预上还有哪些突出的难点?未来临床应该如何突破?
王春林 教授
浙江大学医学院附属第一医院
我想从两个层面来谈。
第一个层面,是面向广大儿科医师的规范化诊疗。目前转入或投身于生长发育领域的儿科医生越来越多。身高测量看似简单,但矮小症背后的病因十分复杂,诊断与鉴别诊断的专业要求相当高。因此,对大多数从事该领域的医生而言,规范的诊疗最为关键,包括疾病的诊断与鉴别诊断流程,以及生长激素等药物适应证的把握。具体而言,接诊后至少应完成三项基础评估:标准化测量身高、体重并连续记录、绘制生长曲线;行左手腕骨龄片评估生长潜力;计算遗传靶身高,判断当前身高与靶身高的偏离度。在此基础上按需分层选择甲状腺功能、IGF-1、肝肾功能、外周血染色体核型及基因检测等检查,女孩应常规排查特纳综合征。生长激素治疗需严格把握适应证、遵循足量足疗程原则,并以生长速度与IGF-1作为剂量调整依据,切忌以家长诉求作为用药理由。
第二个层面,是面向专业的精准诊疗,其中有几项工作需要持续推进。
继续推进病因与遗传机制的阐明。为更多生长发育障碍的患儿找到明确的病因与遗传学机制,仍需同道们持续投入;尤其是涉及遗传基因的问题,功能验证,临床队列研究都值得深入。
应对长效生长激素时代的临床新问题。自2014年中国首款长效生长激素上市,至今已有十余年,使用患者众多;2025年又有多款长效制剂陆续在中国获批,加之集采后价格下降,临床需求持续增长。临床上面临很多现实问题:其一是短效向长效的剂量换算,短效制剂需每日注射、患者依从性欠佳,如何平稳换算为长效制剂仍需在实践中探索;其二是不同制剂间的转换,不同长效制剂的药代动力学特征各异,而现有资料显示各制剂的疗效大致相当——系统评价显示每周一次
优化个体化的剂量方案。药物说明书的使用剂量多为初始治疗剂量,而内分泌疾病的治疗强调个体化:患儿是否处于青春期,体重偏瘦还是肥胖,情况各不相同。临床常用的ISS患者起始剂量一般为0.15 U/(kg·d),青春期及ISS患儿可在0.15~0.20 U/(kg·d)范围内个体化调整;疗程通常不宜短于1~2年。而长效生长激素的剂量上限究竟在哪里,目前仍是临床较为棘手的现实问题。
积累长期安全性数据。长效生长激素对人体健康的长期影响仍需长期追踪。为此,中华医学会儿科分会内分泌遗传代谢学组也做了大量数据库工作,希望能长期随访,给出我国的数据。
推动人工智能与诊疗的深度结合。在遗传病、罕见病领域,许多疾病具有特殊的面部特征,如Prader-Willi综合征等,人工智能辅助的面部识别、大模型诊断智能体可以帮助基层医生早期筛查。此外,我们也在探索将生长发育常规诊疗流程通过人工智能方法构建为模型乃至诊断智能体,若将这些智能体部署到基层,将有助于弥补全科医生和社区医生在专业知识上的不足,帮助他们早期发现问题并及时转诊至有经验的上级单位,从而提高整体医疗效率,更好地服务于患者健康。
——本文内容根据王春林教授的访谈发言整理
参考文献:
1.
2. CHEN H, ZHANG S, SUN Y, et al. Novel pathogenic NPR2 variants in short stature patients and the therapeutic response to rhGH[J]. Orphanet Journal of Rare Diseases, 2023, 18(1): 221.
3. SOLIMAN A T, ALYAFEI F, ALAARAJ N, et al. GH-IGF-1 axis and rhGH outcomes in children with GHD, ISS and SGA: a systematic review and meta-analysis[J]. Journal of Pediatric Endocrinology and Metabolism, 2026. doi:10.1515/jpem-2026-0375.
4. KE X, LIANG H, MIAO H, et al. Clinical characteristics of short-stature patients with an NPR2 mutation and the therapeutic response to rhGH[J]. The Journal of Clinical Endocrinology & Metabolism, 2021, 106(2): 431-441.
5. SAVARIRAYAN R, TOFTS L, IRVING M, et al. Once-daily, subcutaneous vosoritide therapy in children with achondroplasia: a randomised, double-blind, phase 3, placebo-controlled, multicentre trial[J]. The Lancet, 2020, 396(10252): 684-692.
6. BIN-ABBAS B, JABARI M A. Comparative efficacy and safety of once-weekly pegylated recombinant human growth hormone versus daily growth hormone therapy in children: a systematic review and meta-analysis[J]. Journal of Clinical Medicine, 2025, 14(24): 8740.
医脉通是专业的在线医生平台,“感知世界医学脉搏,助力中国临床决策”是平台的使命。医脉通旗下拥有「临床指南」「用药参考」「医学文献王」「医知源」「e研通」「e脉播」等系列产品,全面满足医学工作者临床决策、获取新知及提升科研效率等方面的需求。
本平台旨在为医疗卫生专业人士传递更多医学信息。本平台发布的内容,不能以任何方式取代专业的医疗指导,也不应被视为诊疗建议。如该等信息被用于了解医学信息以外的目的,本平台不承担相关责任。本平台对发布的内容,并不代表同意其描述和观点。若涉及版权问题,烦请权利人与我们联系,我们将尽快处理。
 我要投稿