炎症是
白血病原始细胞、免疫效应细胞和调节性细胞、间充质基质细胞和内皮细胞通过产生细胞因子和趋化因子共同建立炎症微环境。这种微环境支持白血病干细胞的维持和适应性,促进代谢适应和存活,并破坏正常造血和免疫监视。炎症微环境还可以通过诱导药物耐受、强化保护性骨髓微环境以及重塑对化疗、靶向治疗、免疫治疗和移植相关移植物抗白血病效应的反应来损害治疗效果。
尽管针对中性粒细胞炎症介质、阻断下游信号通路或重编程微环境以恢复抗白血病免疫的机制见解已有进展,但抗炎策略在临床实践中仍未被充分探索。更深入地了解细胞类型特异性炎症回路和细胞因子相互作用,对于开发合理的联合疗法以克服微环境驱动的耐药性至关重要。
《Science China-Life Sciences》近日发表综述,综合了当前关于炎症驱动AML发病机制的细胞和分子机制的见解,重点关注白血病细胞、骨髓基质细胞和免疫细胞亚群。作者还探讨了炎症如何影响对化疗、靶向治疗、免疫治疗和HSCT的反应,并概述了可用于靶向AML炎症状态的药物。更深入地了解这些机制可能为调节炎症和改善AML患者预后的新治疗策略铺平道路。
急性髓系白血病(AML)是一种侵袭性血液系统恶性肿瘤,由造血干细胞和祖细胞的克隆性遗传和表观遗传改变驱动,导致分化停滞和不受控制的增殖。临床上,AML表现为骨髓衰竭,伴有
除了其遗传驱动因素外,AML也是一种由骨髓微环境深刻塑造的疾病,特别是由炎症。AML相关基因的突变和与年龄相关的克隆性造血也可以诱导炎症信号,而外部因素(如感染)则进一步放大这种状态。慢性炎症而非短暂的免疫激活,塑造了一个有利于白血病干细胞维持的微环境,激活促生存信号通路,并抑制免疫监视。关键细胞因子(如IL-1、IL-6、TNF-α和IFN-γ)激活多种信号通路,支持白血病细胞增殖、存活、干性和代谢重编程,这些效应共同增强了侵袭性和治疗耐药性。同时,这些炎症信号损害正常造血并促进免疫逃逸,进一步抑制抗肿瘤免疫。
新出现的证据表明,炎症不仅仅是AML的次要后果,还可能促进白血病干细胞维持、复发和治疗耐药。肿瘤微环境中与炎症相关的改变可以降低化疗敏感性,并可能限制免疫治疗的反应。此外,炎症通路可能调节移植后免疫动力学,从而影响复发风险。
炎症与克隆性造血
克隆性造血(CH)是一种病理状态,其中造血干细胞(HSC)获得体细胞突变,驱动其子代的克隆性扩增。CH主要发生在老年人中,通常不会在外周血细胞计数中产生明显异常。然而它会显著增加血液系统恶性肿瘤如
最常见的CH驱动基因包括DNMT3A、TET2和ASXL1,其中TET2和DNMT3A突变与炎症调节有关。在小鼠模型中,TET2缺失可激活巨噬细胞中的炎症小体通路,导致促炎细胞因子如IL-1β的过度分泌和炎症反应放大。类似地,DNMT3A突变也与单核细胞、NK细胞和T细胞中炎症信号的异常激活有关。人类单细胞RNA测序显示,携带DNMT3A或TET2突变的CH患者表现出促炎性CD14+单核细胞,由半乳糖凝集素和MIF信号介导。此外,T细胞中GTPase基因表达降低表明CH中存在全身性免疫重塑。重要的是,这些现象目前仅在CH水平观察到;它们是否作为AML转化的决定性驱动因素需要进一步研究。
衰老是CH的主要风险因素,炎症是年龄相关造血功能障碍的核心介质。随着年龄增长,衰老细胞在骨髓微环境中积累,持续释放促炎介质,包括肿瘤坏死因子(TNF)、IL-1β和IL-6,产生称为“炎性衰老”的慢性低度炎症状态。在骨髓中,衰老基质细胞促成炎症环境,破坏正常造血。衰老相关的内皮微环境退化驱动基质IL-1β信号,促进慢性应急性髓系生成和髓系偏向性造血;IL-1阻断部分挽救这些衰老相关缺陷。此外,反复的炎症暴露可导致功能性长期HSC的进行性和不可逆损伤,以及加速衰老的持续分子和表型特征,表明炎症随时间累积驱动功能性HSC耗竭。
CH突变在炎症条件下的选择优势遵循一致的逻辑:炎症损害野生型HSC,同时有利于突变克隆。在斑马鱼模型中,asxl1突变HSPC的克隆优势依赖于内在的抗炎反应,包括nr4a1的上调,支持炎症抵抗是克隆扩增关键驱动因素的观点。在衰老相关CH的小鼠模型中,IL-1信号直接驱动Tet2突变HSPC的扩增,遗传或药理学IL-1阻断消除了这种优势。这种机制是否适用于人类尚待完全确定,但流行病学数据是一致的。在一项妇女健康倡议研究中,可检测到的IL-6水平与CH向急性髓系白血病进展的几率增加相关,表明全身性炎症可能促进CH个体的恶性转化。
尽管多项研究已经表征了CH的炎症环境,但驱动其恶性转化的特定炎症分子和信号通路仍然难以捉摸。识别关键炎症信号可能为预防CH恶性转化的治疗干预提供新机会。
炎症与MDS向AML进展
MDS包括一组异质性造血干细胞恶性肿瘤,其特征在于无效造血、细胞形态发育异常以及进展为骨髓衰竭或AML的风险增加。新出现的证据强调炎症是MDS发病机制和进展的核心驱动因素,多种炎症通路的异常激活——包括TLR-NF-κB、NLRP3炎症小体和S100A8/A9-CD33轴——可诱导促炎细胞因子(如IL-1β、IL-6、TNF-α和IFN-γ)的过度分泌。这些细胞因子促进应激性造血、克隆进化和造血衰竭。在老年MDS小鼠模型中观察到IL-6受体表达升高,药理学阻断IL-6信号可显著延迟AML发展。
由miR-146a缺陷和RUNX1突变等机制引发的炎症信号对白血病转化有显著贡献,并在白血病进化和恶性细胞存活中发挥关键作用。
尽管取得了这些进展,但将炎症与MDS向AML进展联系起来的分子机制和调控网络仍不完全清楚。需要进一步研究来阐明驱动白血病进化的关键通路和效应分子,这可能为靶向治疗策略的开发提供信息。
不同的基因突变重塑白血病细胞的分泌特性和信号网络,共同促成AML独特的炎症微环境。其中,FMS样酪氨酸激酶3(FLT3)突变代表AML中最常见的遗传改变之一,对患者预后产生深远影响。FLT3是一种跨膜受体酪氨酸激酶,由其配体激活,主要在造血干细胞和祖细胞中表达,有两类主要的FLT3突变,即内部串联重复(ITD,约25%)和酪氨酸激酶结构域(TKD)点突变(约7%-10%)。两者都导致配体非依赖性二聚化和FLT3自磷酸化,导致组成性激酶激活和随后多个下游通路的刺激,包括STAT5、MAPK和PI3K/AKT,这些改变促进白血病细胞增殖、抑制凋亡并诱导异常炎症反应。此外,在具有FLT3-ITD突变的AML中,致癌FLT3蛋白直接结合并磷酸化细胞因子受体CSF2RB(负责传递IL-3、IL-5和GM-CSF信号的共同亚基),从而通过STAT5磷酸化促进AML细胞的存活和增殖。
FLT3-ITD突变还可以通过重塑骨髓微环境间接驱动白血病进展。在小鼠FLT3-ITD模型中,骨髓微环境表现出血管异常,其特征在于小动脉减少和窦状血管增加,这一过程由AML衍生的TNF-α调节,损害基质对正常HSC的支持。重要的是,这些微环境变化可通过酪氨酸激酶抑制剂(TKI)逆转,突出了靶向FLT3信号在微环境重塑中的治疗潜力。临床上,携带FLT3-ITD突变的患者与野生型对应者相比显示IL-8表达显著升高,高IL-8水平独立预测该亚组的总生存期和无复发生存期较差。在细胞内水平,FLT3配体(FLT3L)和干细胞因子(SCF)激活STAT5上调抗凋亡蛋白MCL-1,从而维持淋巴启动多能祖细胞(LMPP)样白血病干细胞(LSC)的存活。此外,激活素A受体I型(ACVR1),TGF-β超家族成员,在FLT3突变AML中过表达,抑制ACVR1表达使AML细胞对FLT3抑制剂敏感。
IDH1/2突变导致新形态酶活性,将α-酮戊二酸(αKG)转化为致癌代谢物R-2-羟基戊二酸(2HG)。2HG抑制αKG依赖性双加氧酶如TET2,导致DNA和组蛋白高甲基化,从而阻断造血分化并促进白血病发生。携带IDH2 R140Q突变的TF-1细胞显示STAT3和STAT5的组成性磷酸化,使其能够在没有外源性细胞因子的情况下增殖,同时分泌促炎因子如GM-CSF、LIF和OSM,与持续的STAT通路激活一致。IDH2突变细胞对IL-1β表现出特别强的反应,伴随细胞因子相关通路和NF-κB靶基因的上调。抑制IKK复合物显著减弱这种炎症反应并诱导原发性IDH突变AML细胞凋亡。此外,IDH突变AML细胞释放的R-2HG通过ROS/ERK依赖性、IKK非依赖性机制激活骨髓间充质干细胞/基质细胞(MSC)中的NF-κB,导致IL-6、IL-8和补体因子C5a的NF-κB依赖性表达增强。TET2缺失进一步使细胞对LPS、IL-6和TNF-α等炎症刺激敏感。
TP53基因编码肿瘤抑制因子p53,在细胞周期调控、DNA修复和凋亡中发挥核心作用。在许多恶性肿瘤中,p53已被证明可抑制炎症信号,其功能丧失导致炎症状态加剧。在 AML 中,与野生型病例相比,TP53突变与骨髓中更大的免疫细胞浸润相关,同时IFN-γ、FOXP3、免疫检查点分子、免疫衰老标志物以及 PI3K-AKT 和NF-κB通路组分的表达增加。在TP53突变AML中,IFN-α和IFN-γ信号在CTL和调节性T细胞(Treg)中均更活跃;与健康对照相比,Tregs 表现出适应白血病微环境代谢景观改变的转录程序,而 CTL 表现出功能障碍或耗竭表型,其特征为 TIM3 表达升高和与 T 细胞耗竭相关的基因集富集。
总之,FLT3、IDH1/2、TET2和TP53等基因突变通过多种分子机制共同塑造AML独特的炎症微环境。这些改变不仅促进白血病细胞存活和增殖,还深刻影响免疫反应。识别和靶向突变驱动的炎症通路可能为开发更精确和个体化的AML治疗策略提供重要的理论和实践见解。
免疫微环境中AML细胞的炎症特征
AML的进展与骨髓微环境中炎症细胞因子的分泌及其介导的信号通路密切相关。多项研究已证明AML骨髓中炎症环境的深刻改变。在这种微环境中,白血病细胞与基质细胞和免疫细胞一起分泌多种促炎和抗炎细胞因子,形成复杂的细胞因子网络(图1)。
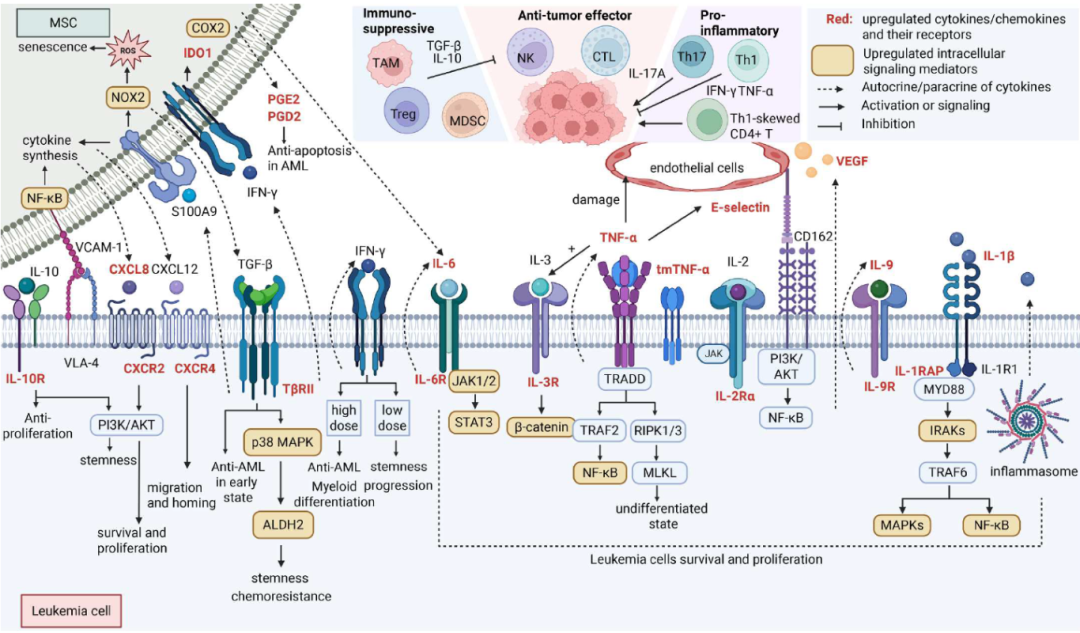
图 1.AML中的炎症微环境。将 AML中的骨髓重塑为由白血病细胞、间充质基质细胞、内皮细胞和多种免疫细胞亚群(包括 Th17细胞、Treg细胞、细胞毒性 T淋巴细胞、自然杀伤细胞、髓源性抑制细胞和肿瘤相关巨噬细胞)组成的炎症环境。这些细胞释放广谱的细胞因子和趋化因子,调节白血病细胞存活、干性维持和治疗反应。红色标记表示 AML微环境中上调或富集的炎性细胞因子、趋化因子和相关受体,而黄色框突出显示报告在这些线索下游被激活的细胞内信号介质。外源性炎症输入——包括IL-1β、IL-6、TNF、IFNγ、TGFβ、CXCL8、CXCL12和前列腺素——聚集在NF-κB、MAPK、JAK-STAT、β-catenin和 PI3K-AKT等通路上,促进白血病持续存在和耐药。
AML细胞通过自主分泌各种促炎细胞因子和激活下游信号通路建立促白血病炎症微环境。白细胞介素-1(IL-1)以IL-1α和IL-1β形式存在,通过IL-1R结合发挥其生物学活性。AML患者外周血和骨髓中IL-1β水平显著升高,激活p38 MAPK通路。白血病细胞及其干/祖细胞对应物上调IL1RAP,在IL-1β刺激下激活NF-κB和相关信号级联,促进白血病增殖同时抑制正常造血。IL-1还诱导AML祖细胞释放广谱细胞因子和生长因子,包括IL-6、IL-8、IL-12、GM-CSF、MCP1、MIP1α、MIP1β和VEGF——从而放大炎症并增强细胞扩增。此外,IL-1信号上调下游介质如ASF1和IRAK1,促进AML进展。AML细胞中NLRP3炎症小体的过度激活通过caspase-1依赖性机制进一步促进IL-1β产生,维持白血病细胞存活。
IL-33是IL-1家族成员,在组织损伤或应激期间作为“警报素”释放以启动免疫反应,其受体ST2(IL1RL1)在造血细胞中广泛表达。当前证据表明,IL-33/ST2轴在AML中的不同效应在很大程度上取决于剂量和靶细胞。在小鼠AML模型中,Qin等人显示全身外源性IL-33在1μg/小鼠(比先前报道高5-50倍)主要通过增强宿主抗白血病免疫来抑制白血病进展,包括白血病反应性CD8+ T细胞扩增、IFN-γ产生、树突状细胞激活和PD-1阻断的功效。相反,Wang 等人和Yan等人检查了IL-33对AML细胞的直接效应,显示IL-33通过p38 MAPK/IL-6或NF-κB/IL-6/AKT信号促进白血病细胞存活。临床数据还显示AML原始细胞上IL1RL1表达增加和血清IL-33水平升高。
IL-37是一种抗炎IL-1家族细胞因子,在AML骨髓中失调。IL-37(特别是亚型b和d)在新诊断AML中下调,但在缓解后恢复,与IL-6水平呈负相关,尽管机制仍不清楚。
IL-2在AML中的作用是背景依赖的。早期研究发现IL-2促进某些M4/M5亚型AML细胞的增殖。白血病细胞上IL-2受体α(IL-2Rα)的高表达与较短的总生存期相关。一致地,临床观察表明移植后IL-2暴露可能增加MRD阳性复发;机制上,IL-2刺激上调AML细胞上的CD132(IL2RG),增强增殖,并富集JAK/STAT信号。IL-15与IL-2共享信号组分,通过IL-2Rβ/γ复合物作用,防止凋亡并诱导GM-CSF/IL-3依赖性M-07e白血病细胞系的长期增殖。尽管IL-2已在临床上用于增强免疫,但其激活白血病信号的潜力强调需要更好的分层和优化的治疗设计。
IL-3是造血干细胞存活的关键细胞因子,也有助于AML细胞存活。早期研究表明,G-CSF与GM-CSF或IL-3联合促进AML细胞存活,尽管白血病和正常祖细胞反应相似。然而,IL-3受体(IL-3R)在AML LSC上的表达高于正常HSPC,并与不良预后相关。IL-3通过上调β-catenin促进AML存活。此外,暴露于IL-3或GM-CSF的MYC转导CD34+细胞显示AML样特性,为IL-3和GM-CSF在白血病发生中的作用提供了新见解。
AML细胞可以表达IL-6及其受体IL-6R,通过JAK1/JAK2-STAT3信号形成自分泌环,促进白血病干/祖细胞增殖。早期研究报告IL-6对AML原始细胞集落形成影响不大,但大大增强了来自患者的白血病细胞的GM-CSF依赖性增殖。此外,IL-6以STAT3依赖性方式上调CD36表达,增强脂肪酸摄取,从而介导化疗耐药。IL-6还在早期阶段阻断红系分化,而抗IL-6抗体减轻AML相关贫血并延长总生存期。
IL-11是IL-6细胞因子家族成员,在功能和信号通路活化机制方面与IL-6相似。它主要由基质细胞产生;然而研究表明AML细胞也可以表达IL-11。功能上,外源性IL-11单独不显著促进AML细胞的增殖或集落形成,但与IL-3、SCF、GM-CSF或G-CSF联合时可显著增强这些效应。值得注意的是,这种协同效应表现出双重特征。在G-CSF存在下,持续IL-11刺激增加AML细胞的短期增殖能力,但长期暴露诱导分化为终末单核/巨噬细胞样细胞,并显著损害白血病干/祖细胞的自我更新能力。然而这些研究大多来自早期研究,需要进一步研究以充分阐明IL-11在AML中的具体表达谱和详细机制。此外,IL-11在临床上用于促进巨核细胞的成熟、增殖和分化,并用于治疗化疗诱导的
IL-9主要由活化的T细胞分泌,也可促进造血祖细胞增殖。早期研究将IL-9鉴定为刺激白血病细胞进入S期的主要AML生长因子。最近的研究发现,在AML中,IL-9主要由LSC分泌,这些细胞上IL-9R的表达上调,可通过自分泌机制促进白血病细胞存活。
IL-10是一种经典免疫抑制细胞因子,在AML中具有背景依赖性效应。IL-10抑制AML原始细胞衍生的G-CSF和GM-CSF分泌,从而限制增殖。血浆IL-10升高与延长总生存期(OS)和无事件生存期(EFS)相关,但在儿科AML中,IL-10升高与不良预后相关。作为免疫抑制细胞因子,IL-10可减少AML中的炎症状态,可能有利于疾病缓解;然而它也可能有助于建立免疫抑制微环境,促进AML细胞存活和增殖。IL-10受体(IL-10R)在AML细胞中经常过表达,维持白血病干性。临床前研究表明,靶向IL-10R的CAR-T细胞表现出有效的抗白血病功效。因此,IL-10/IL-10R信号在AML中发挥双重作用,需要进一步阐明。
在AML患者中,骨髓中肿瘤坏死因子-α(TNF-α)表达显著升高,并与p65水平正相关,LSC表现出组成性NF-κB活性,由TNF-α维持,从而形成驱动疾病进展的NF-κB/TNF-α正反馈环。外源性TNF-α可增强AML细胞上IL-3和GM-CSF受体的表达,并增加其配体亲和力。临床上,血清TNF-α水平升高与白细胞增多、原始细胞计数升高和预后不良相关。TNF-α可诱导caspase-8依赖的细胞凋亡以及RIP1/RIP3/MLKL介导的坏死性凋亡。值得注意的是,RIP1/RIP3的激活维持AML细胞的恶性未分化状态,并降低对IFN-γ诱导分化的敏感性。在M4/M5亚型中,IL-1α、IL-1β和TNF-α的分泌显著增加,IL-1/TNF-α通过自分泌环路和CEBPB上调维持白血病的持续存在。跨膜型TNF-α(tmTNF-α)在AML细胞上大量表达,与不良预后相关,并通过多种信号机制促进生存。此外,小鼠研究表明,升高的TNF-α下调骨髓内皮细胞中的miR-126,从而破坏血管完整性。
干扰素-γ(IFN-γ)主要由活化的T细胞和NK细胞分泌,根据肿瘤微环境中的浓度不同,发挥抑瘤或促瘤作用。AML细胞也可分泌IFN,在异种移植模型中直接抑制白血病干细胞并促进髓系分化。在体内,高剂量IFN-γ(5–10 μg/d)具有抗白血病作用,而低剂量暴露(0.01–0.05 μg/d)通过PI3K-AKT和PPARγ激活维持白血病干性,加速疾病进展。AML细胞中IFNGR表达及下游信号通路的升高可增加MHC-I表达,可能增强T细胞介导的细胞毒性,但同时也可能削弱NK细胞介导的清除并促进免疫逃逸,从而导致复发。此外,AML细胞分泌的IFN-γ增加骨髓间充质细胞中IDO1的表达,从而促进Treg积聚并强化骨髓中的免疫抑制。
转化生长因子-β(TGF-β)在AML中也发挥多重作用,既是抑瘤因子也是促瘤因子。TGF-β在体外抑制CD34+造血干/祖细胞生长和集落形成,其通路失调促进白血病发生。相反,间充质基质细胞来源的TGF-β1通过非经典p38 MAPK信号通路增强AML细胞中ALDH2的表达,强化干性和化疗耐药。AML细胞中TGF-β信号增强也与AML耐药相关。这些不同效应可能取决于受体亚型的表达:AML细胞主要表达TβRII而非TβRII-B,后者与细胞周期阻滞、凋亡和分化相关。进一步研究揭示,TβRII缺乏诱导TGF-β1/Smad通路成员磷酸化及下游靶蛋白表达的能力,且较高的TβRII表达与AML患者不良临床预后相关。此外,AML细胞释放富含TGF-β和IL-10的微囊泡,抑制NK细胞细胞毒性并扩增Tregs。
其他细胞因子在AML中也有报道。AML细胞还过表达IL-8及其受体CXCR2,激活PI3K-AKT信号驱动增殖,与不良预后相关。在缺氧条件下,HIF-1α诱导AML细胞中巨噬细胞移动抑制因子(MIF)过表达,进一步维持增殖。IL-35抑制Th细胞活性并扩增Tregs;其水平在AML骨髓中升高,缓解后下降。此外,IL-35直接促进AML原始细胞增殖并抑制凋亡。FMS样酪氨酸激酶3(FLT3)由基质细胞、T细胞和内皮细胞产生,也可由AML细胞以自分泌方式分泌。FLT3配体(FLT3L)单独或与其他细胞因子联合促进AML细胞增殖。在AML患者中,FLT3L水平因其受体CD135上调而降低;然而升高的FLT3L水平与化疗后达到完全缓解(CR)相关。
总之,AML细胞通过分泌多种细胞因子并通过失调的受体和信号级联对外部细胞因子信号作出异常反应,主动重塑其微环境。这些过程使白血病细胞能够维持增殖、逃避凋亡并获得干细胞样和耐药特性。几种细胞因子的双重作用进一步说明,AML细胞不仅塑造而且利用炎症微环境来确保其生存并在正常造血中占据优势。
AML 免疫微环境中的免疫细胞特征
在 AML 中,免疫细胞在白血病微环境中表现出深刻的功能重编程。效应淋巴细胞(尤其是 T 细胞和 NK 细胞)显示出抗白血病活性受损,而免疫抑制群体共同建立了支持白血病存活和增殖的微环境。由于这些抑制性细胞的特性已在其他地方进行了广泛综述,本节重点讨论 AML 中的主要免疫学改变,并通过三个相互关联的主题对其进行了讨论:免疫衰竭,炎症驱动的分化偏斜和活动性免疫抑制(图1)。
效应淋巴细胞免疫耗竭
T 细胞和 NK 细胞是 AML 的主要细胞毒性效应器,均表现出由白血病炎症环境形成的显著功能耗竭。AML 患者的 T 细胞表现出多种免疫检查点分子的高表达,包括PD-1、TIM-3、LAG-3和CTLA-4,这些分子与 T 细胞耗竭和不良预后密切相关。持续性抗原刺激和 MDSC 介导的抑制进一步驱动CD8 + T细胞耗竭和细胞毒
炎症驱动的分化偏斜
除耗竭之外,AML中的炎症细胞因子以矛盾性地支持白血病生长的方向重定向淋巴细胞分化。Th1细胞主要通过分泌IFN-γ和TNF-α等细胞因子介导细胞免疫应答,这些细胞因子激活巨噬细胞并增强CTL的抗肿瘤活性。临床证据还提示,Th1/Th17比值升高与治疗后微小残留病(MRD)水平降低相关。骨髓树突状细胞(BMDCs)中NLRP3炎症小体的激活促进IL-1β产生,从而驱动CD4+ T细胞分化为产生IFN-γ的Th1细胞,并有效抑制白血病增殖。然而,LSC来源的IL-9可将CD4+ T细胞偏向Th1样表型,而该表型反而支持白血病生存,这凸显了Th1活性具有情境依赖性,并非一致性地抗白血病。Th17细胞在AML骨髓和外周血中扩增,通过IL-17A-IL-17R信号促进白血病增殖。IL-17还增强AML细胞中ZEB1的功能,进而促进基质金属蛋白酶9(MMP9)的表达,增强AML细胞的侵袭性,并形成正反馈环路进一步促进Th17细胞的扩增。在固有淋巴样细胞(ILCs)中,AML中总体池收缩,ILC亚群组成向ILC1占优势转变,并伴随NCR+ ILC3的丢失。从健康个体分离的ILC1能够以密度依赖性方式抑制白血病:在高密度下,它们诱导LSC凋亡,而在低密度下,它们分泌IFN-γ将LSC重定向至非白血病性分化,从而阻止原始细胞形成。相反,AML MSC可释放过量前列腺素D2(PGD2),刺激ILC2分泌IL-5和IL-13,促进LSC增殖。此外,非典型B细胞已被鉴定为在高度炎症性AML骨髓微环境中普遍存在的一种抑制性细胞群体。
调节性和髓系群体介导的炎症诱导的免疫抑制
一个由免疫抑制细胞群体组成的网络包括MDSC、肿瘤相关巨噬细胞(TAM)和Treg,可被AML炎症环境扩增和功能强化,共同建立一个抑制性微环境,保护白血病细胞免受免疫清除。MDSC由AML衍生的细胞外囊泡扩增,通过
总之,AML微环境中的免疫细胞表现出促肿瘤和抑肿瘤活性。淋巴细胞显示深刻的功能重编程,而抑制性髓系和调节性亚群塑造免疫抑制微环境。尽管取得了重大进展,特定T细胞亚群(特别是Th1和Th17细胞)功能障碍的机制仍不完全清楚,值得进一步研究。
AML骨髓的炎症微环境
除了AML细胞和免疫细胞外,骨髓中的炎症微环境由多种非造血成分组成,共同形成复杂的调控网络。其中MSC和内皮细胞(EC)是主要的基质成分,不仅响应AML衍生的炎症线索进行功能重编程,还促进骨髓微环境中炎症的传播。AML条件化MSC显示成骨分化减少但成脂分化增强,并分泌广谱细胞因子,抑制正常造血同时促进白血病存活和增殖。同时,炎症介质刺激血管生成并改变EC功能,使内皮细胞通过表达粘附分子和分泌促炎和促存活因子促进AML进展。MSC和EC共同将骨髓微环境重塑为慢性炎症环境,支持白血病发展和治疗耐药(图1)。
AML微环境中的内皮细胞
骨髓EC是造血稳态和微环境结构的关键调节者,在重塑炎症微环境和驱动AML疾病进展中发挥核心作用。AML骨髓微环境最突出的特征之一是血管生成增强,反映为微血管密度显著增加。共培养实验表明,AML细胞分泌可溶性因子刺激EC上调促血管生成趋化因子CXCL8,并诱导与增殖和存活相关基因的广泛转录变化。抑制内皮受体Tie-2可有效抑制AML生长,降低肝细胞生长因子(HGF)水平,同时升高CXCL8。在体内,血管生成抑制剂内皮抑素治疗可降低 AML 小鼠模型的骨髓血管密度并显著延长生存期。此外,AML细胞与内皮细胞(ECs)之间的相互作用促进多种细胞因子的分泌,包括IL-3、IL-6、G-CSF和GM-CSF,这些细胞因子进一步支持白血病细胞生存。
AML微环境内一个独特的间充质肿瘤干细胞(MCSCs)亚群也通过产生大量血管内皮生长因子(VEGF)和其他促血管生成介质,促进病理性血管生成。与此一致,AML患者表现出VEGF及其受体VEGFR-2表达显著升高,这与血管密度增加相关。AML来源的外泌体含有VEGF和VEGFR mRNA,促进人脐静脉内皮细胞(HUVECs)中VEGFR的表达,并增强糖酵解活性,从而促进EC增殖、管形成和抗凋亡能力。这些血管生成相互作用也促进化疗耐药。此外,ECs激活FLT3-ITD AML细胞中的Notch信号,促进对FLT3抑制剂的耐药。
炎症细胞因子通过调节黏附分子进一步调控AML-EC相互作用。在TNF-α和IL-1β刺激下,ECs激活NF-κB信号,导致E-选择素表达增加。虽然E-选择素对正常HSC黏附和微环境维持至关重要,但其在AML中表达显著上调,可能是由于白血病细胞产生的炎症介质所致。E-选择素与AML细胞上CD162的结合激活PI3K/AKT/NF-κB通路,增强白血病细胞黏附并促进化疗耐药。
除支持白血病细胞外,功能失调的ECs还损害正常造血。ECs过度分泌IL-4抑制HSC向巨核细胞分化,导致血小板减少症。尽管AML中EC数量通常增加,但化疗后达到CR的患者表现出EC丰度显著降低,并伴随TGF-β信号增强。值得注意的是,阻断该通路可恢复EC功能、改善骨髓微环境并促进造血恢复。
AML 中骨髓基质细胞驱动的炎症微环境
在AML中,MSC是骨髓微环境的关键调控者,整合炎症信号并塑造白血病微环境。在生理条件下,它们支持造血稳态,但在白血病相关炎症中,其信号传导发生失调。在白血病和炎症刺激的重编程下,MSC获得异常功能,损害正常造血,同时促进白血病细胞增殖和生存。
MSC主要分泌CXCL12,其与AML细胞上的受体CXCR4结合,增强白血病迁移和归巢,并与不良预后密切相关。抑制造血细胞激酶(HCK)——AML细胞中CXCL12/CXCR4信号的下游效应分子——可显著降低其迁移能力。此外,MSC上的血管细胞黏附分子-1(VCAM-1)与AML细胞上的极晚期抗原-4(VLA-4)之间的相互作用激活MSC内的NF-κB信号通路。抑制MSC中该通路可减弱MSC介导的AML化疗耐药。AML患者MSC中CXCL8表达显著升高,并且在与AML细胞共培养后进一步上调。阻断CXCL8与其受体CXCR2的结合,通过降低AKT磷酸化诱导AML细胞周期阻滞于G0/G1期并促进凋亡。
炎症细胞因子在AML微环境中也发挥关键作用。MSC是骨髓中IL-6的主要来源。在动物研究中,MSC特异性缺失IL-6可降低AML细胞中的氧化磷酸化(OXPHOS),限制线粒体转移,延缓疾病进展并增强化疗敏感性。临床样本显示,AML患者骨髓和外周血中IL-6、IL-1β、IL-8和IL-10升高,持续激活白血病细胞和MSC中的JAK/STAT信号。此类细胞因子变化可能源于AML-MSC相互作用,因为共培养实验显示IL-6和IL-8表达上调。此外,AML来源的S100A8激活骨髓基质细胞(BMSCs)中的NOX2,诱导活性氧(ROS)产生和衰老,并伴随IL-6、CXCL5和MIP-1β分泌增加,从而形成旁分泌正反馈环路,促进白血病进展。
TGF-β是AML微环境中另一个关键调控因子,由白血病细胞和MSC共同分泌。共培养研究显示TGF-β水平显著升高,其重塑NK细胞细胞毒性、黏附和迁移通路,抑制其抗白血病活性。外源性TGF-β1可将健康MSC转化为患者样表型,凸显了其作为MSC功能障碍驱动因素的作用。此外,TGF-β1分泌升高的AML相关MSC促进TAM的M2极化并上调PD-L1表达,从而损害CD8+ T细胞功能。这些发现提示,TGF-β在AML进展中的复杂作用部分源于其对MSC功能的不良调控。
AML来源的MSC还表现出独特的前列腺素代谢特征,促进白血病增殖和化疗耐药。AML相关MSC过表达环氧合酶-2(COX-2)并分泌高水平前列腺素,如PGD2和PGE2。PGD2通过CRTH2受体激活2型固有淋巴样细胞(ILC2),诱导IL-5和IL-13分泌,进而扩增IL-5Rα+ Tregs。这些细胞最终支持正常HSPC和LSC的增殖。相反,AML来源的IL-1β诱导MSC中COX-2表达和PGE2合成。PGE2随后促进AML细胞中β-catenin表达并上调含caspase募集域的凋亡抑制因子(ARC),从而增强化疗耐药。
总之,间充质基质细胞被白血病信号主动重编程,以在AML中维持促炎和免疫抑制微环境。通过细胞因子、趋化因子和脂质介质信号的协同改变,MSC增强白血病细胞生存、代谢适应性和治疗耐药性,同时重塑免疫应答并损害正常造血。
AML微环境中的交感神经病变和施万细胞功能障碍
除了MSC和内皮细胞外,骨髓微环境的神经成分(包括神经纤维及其包裹的施万细胞)也构成关键调节元件,但在包括AML在内的广泛血液恶性肿瘤中被深刻破坏。
Yamazaki等人首次证明包裹自主神经纤维的非髓鞘施万细胞作为关键微环境成分维持HSC静止。这些胶质细胞激活骨髓微环境中的潜在TGF-β,从而维持HSC中的TGF-β/Smad信号。自主神经去神经支配导致这些产生TGF-β的施万细胞耗竭和骨髓中HSC的快速丢失。随后在
在MLL-AF9 AML中,Hanoun等人证明白血病浸润显著降低骨髓小动脉周围酪氨酸羟化酶(TH)+交感神经纤维的密度,并抑制局部
将这些发现转化到人类临床环境,Kovtun等人采用三维双光子多色共聚焦显微镜可视化AML患者的人类骨髓微环境,证明TH+交感神经纤维密度在原发诊断时显著降低,与原始细胞频率无关,并进一步被细胞毒性化疗减少。值得注意的是,与小鼠白血病模型中交感神经病变与MSC数量改变相关不同,尽管严重神经丢失,人类AML骨髓中MSC群体密度和组成保持不变。
总之,这些研究表明神经微环境改变可能促进AML微环境重塑并与炎症信号相互作用。神经调节在造血和白血病中的更广泛作用已在别处综述,此处不再进一步讨论。
炎症环境中的异常机械微环境
在稳态条件下,骨髓提供柔软的粘弹性微环境,弹性模量约为0.3-1 kPa,在调节造血干细胞命运中起关键作用。然而在持续系统性免疫刺激的情况下,这种物理平衡被根本破坏。实验模型表明,慢性炎症激活通过下调富含半胱氨酸的酸性分泌蛋白和胶原-I,同时诱导补体级联激活,破坏骨髓基质结构。在这些条件下,携带NPM1突变的造血前体细胞被启动向免疫原性髓系细胞死亡和中性粒细胞胞外陷阱(NET)形成,这反过来加剧骨髓增殖进展和发育异常转化。此外,MDS中的MSC沉积结构异常的ECM,其特征在于厚度增加、顺应性更大和糖胺聚糖(GAG)组成改变(Bains et al., 2022)。这些ECM改变与造血干细胞和祖细胞分化受损相关,并可能促成功能障碍和炎症性骨髓微环境。
在结构水平,AML浸润驱动MSPC扩增和静止丧失,同时抑制成骨和骨形成标志物(包括骨钙素)的可测量减少;诊断时骨钙素水平低于11 ng/mL的患者表现出较差的总生存期,强调ECM相关微环境重塑在AML中的预后意义。AML细胞诱导骨髓内皮细胞中内皮
总之,这些发现表明骨髓微环境的炎症重塑创造了一个机械异常微环境,促进白血病进展和治疗耐药。
炎症微环境与化疗
化疗在AML中的疗效受到炎症骨髓微环境的强烈影响(图2,表1)。
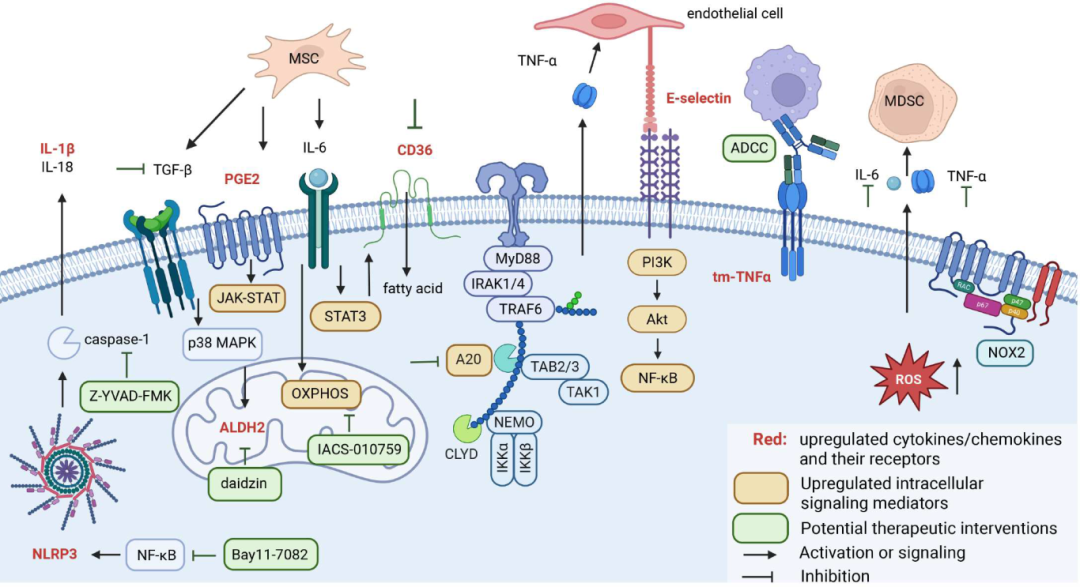
图2.驱动 AML化疗耐药的炎症机制及克服它们的潜在策略。AML骨髓微环境内的炎症线索通过增强白血病细胞存活和损害凋亡反应促进化疗耐药。骨髓间充质干细胞、内皮细胞和 MDSCs分泌细胞因子和介质,激活耐药相关信号网络。红色标签标记炎症应激期间上调的细胞因子或膜分子,而黄色框突出显示细胞内信号介质,据报道在这些线索下游被激活。这些通路包括JAK-STAT、p38MAPK、PI3K-AKT、NF-κB和OXPHOS,共同加强干性、代谢适应和对细胞毒性治疗的抵抗。绿色抑制符号和框代表潜在的治疗干预——包括 NLRP3抑制、caspase-1抑制、p38MAPK阻断、ALDH2抑制和 OXPHOS抑制——可能恢复化疗敏感性和破坏炎症介导的生存回路。
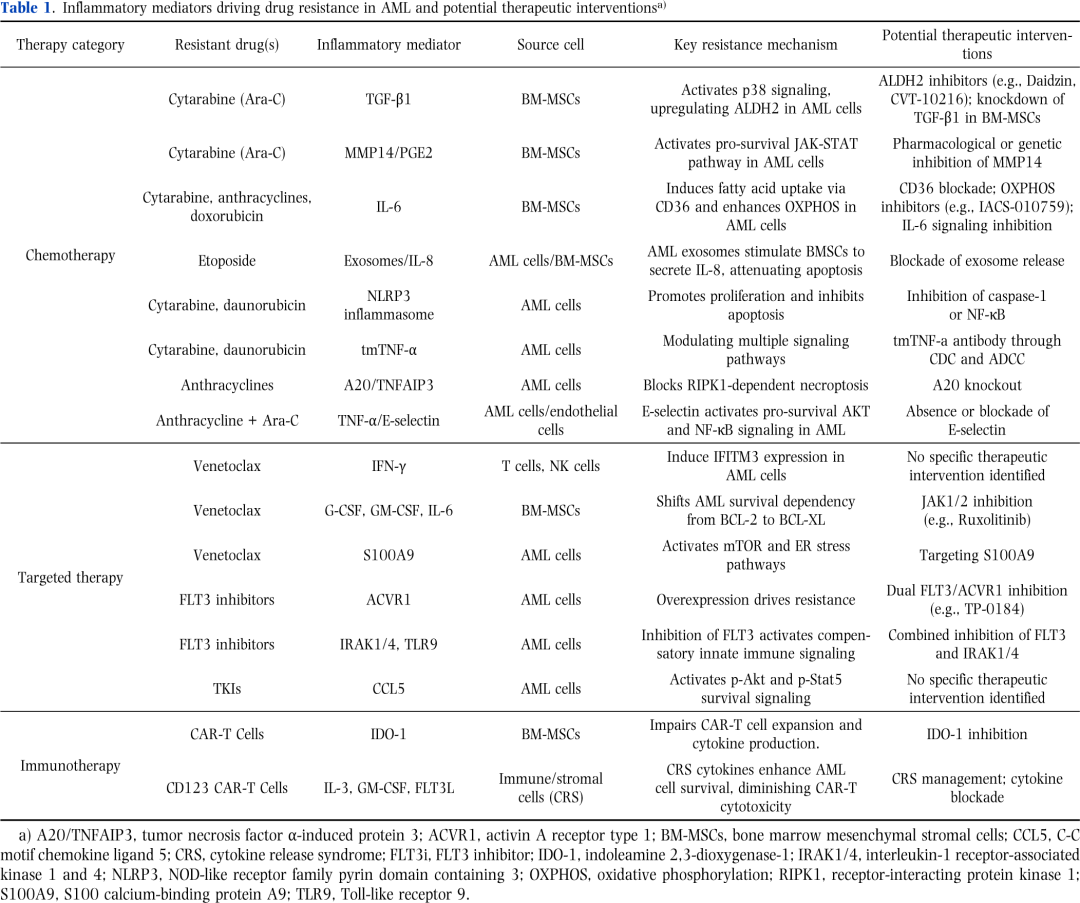
在炎症介导的Ara-C和蒽环类药物耐药中,TGF-β1激活非经典p38信号通路上调AML细胞中的乙醛脱氢酶2(ALDH2)表达,赋予ALDH+耐药表型,直接减弱Ara-C的细胞毒性;用ALDH2抑制剂(如daidzin或CVT-10216)治疗或敲低BM-MSC中的TGF-β1在共培养条件下恢复化疗敏感性。MSC来源的基质金属蛋白酶14(MMP14)促进其自身的COX2表达和PGE2释放,激活白血病细胞中的JAK-STAT通路以增强增殖和耐药;药理学或遗传学抑制MMP14显著减轻Ara-C耐药。在低剂量
化疗药物本身可以相互调节炎症网络并加剧免疫抑制。Ara-C诱导AML细胞产生TNF-α,从而扩增MDSC。TNF-α还促进微环境中IL-6产生,进一步增强MDSC活性并通过NF-κB信号支持其存活。抑制TNF-α或IL-6/STAT3信号减少MDSC介导的免疫抑制。在Ara-C或柔红霉素治疗后,残留AML细胞表现出膜结合TNF-α(tmTNF-α)表达富集;靶向tmTNF-α的抗体可通过抗体依赖性细胞毒性(ADCC)和补体依赖性细胞毒性(CDC)在体外消除白血病细胞。获得性耐药克隆还显示NADPH氧化酶2(NOX2)复合物亚基上调和ROS积累,特别是在柔红霉素耐药中。
表观遗传药物和免疫调节策略可以重塑炎症微环境并与化疗协同。
炎症微环境与靶向治疗
在AML中,炎症微环境不仅显著影响靶向治疗的疗效,还响应治疗发生动态改变,从而在药物敏感性和耐药性之间建立复杂平衡(图3,表1)。
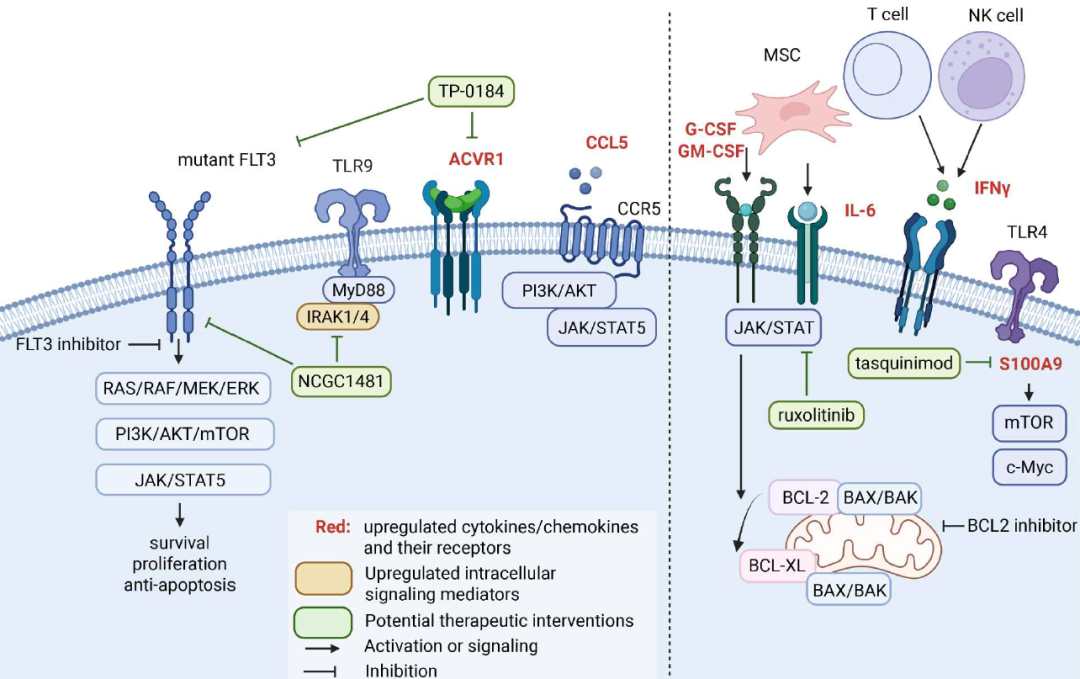
图 3.AML中导致 FLT3和 BCL2抑制剂耐药的炎症通路。AML骨髓微环境内的炎症激活促进了对靶向治疗的耐药性。左图:在 FLT3抑制期间,通过 TLR9-MyD88-IRAK的信号转导、ACVR1活化和 CCL5-CCR5结合增强 PI3K-AKT和 JAK-STAT5信号转导,从而维持生存,尽管 FLT3被阻断。靶向这些通路的组分——如 ACVR1(TP-0184)或IRAK1/4(NCGC1481)——可能会减轻耐药性。右:对 BCL2抑制的抵抗是通过细胞因子和基质驱动的信号产生的。T细胞和 NK细胞释放的IFNγ和 S100A9通过 TLR4发出信号促进 mTOR和 c-Myc活性,而 MSC来源的 IL-6激活 JAK-STAT信号,从而增加 BCL-XL表达并限制 BAX/BAK介导的细胞凋亡。
例如,BCL-2抑制剂
炎症信号在TKI耐药中也发挥关键作用。在携带FLT3突变的AML中,FLT3抑制剂的疗效通常受到免疫应激通路的损害。例如,TGF-β超家族成员激活素受体样激酶1(ACVR1)过表达驱动耐药,而其抑制恢复药物敏感性;双重FLT3/ACVR1抑制剂TP-0184在克服这种耐药方面显示出前景。FLT3抑制还可以激活由IRAK1/4和TLR9介导的先天免疫通路,从而促进适应性耐药。联合抑制FLT3和IRAK1/4显著提高治疗效果。炎症细胞因子CCL5也被证明保护AML细胞免受TKI诱导的凋亡。在耐药模型中,AML细胞显示CCL5分泌升高,外源性CCL5通过激活p-Akt和p-Stat5信号在原本敏感的细胞中诱导耐药。
相反,某些靶向治疗通过调节炎症和免疫微环境增强抗白血病活性。例如,索拉非尼诱导AML细胞产生IL-15,从而增强同种异体CD8+ T细胞反应,导致小鼠模型中白血病细胞的长期存活和清除。机制上,索拉非尼抑制ATF4表达,释放IRF7-IL-15轴表达并促进IL-15转录。其他靶向治疗同样受到炎症信号的影响。SYK抑制剂entospletinib在HOXA9/MEIS1高表达AML患者中显示出疗效;然而,耐药细胞表现出NF-κB和TNFα信号富集,并对糖皮质激素表现出更高的敏感性。
炎症微环境与免疫治疗
免疫治疗是当前AML研究的核心焦点,多种策略(如CAR-T细胞治疗、基于NK细胞的免疫治疗和免疫检查点抑制剂)正在开发或临床评估中,以改善生存期和生活质量。然而与B细胞恶性肿瘤相比,免疫治疗在AML中的疗效仍然有限,可能是由于其独特的免疫和炎症微环境。
MSC通过上调吲哚胺2,3-双加氧酶-1(IDO-1)损害CAR-T细胞功能,从而减少体外CAR-T细胞扩增并减少其效应细胞因子(包括IFN-γ和IL-2)的分泌(表1)。在CD123靶向CAR-T细胞的临床试验中,细胞因子释放综合征(CRS)与血清IL3、GM-CSF和FLT3L水平升高相关,这些因子增强AML细胞存活并减弱CAR-T细胞毒性。持续存在的AML细胞可进一步诱导CAR-T细胞耗竭,而抑制AML细胞中的JAK/STAT通路可以恢复CAR-T对AML的细胞毒性。
HSCT是一种独特的免疫治疗形式,深受患者炎症状态的影响。特定的细胞因子特征(如G-CSF、IL-1RA和TNFR1升高)与早期并发症风险降低相关。在控制复发和MRD方面,炎症介导的免疫调节提供了新的治疗途径。干扰素-α(IFN-α)增强抗原呈递和效应T细胞功能,实现持久的MRD清除、减少复发和改善长期生存。在对MRD指导的供者淋巴细胞输注(DLI)反应不佳的患者中,挽救性IFN-α治疗进一步改善了结果。此外,一项I期临床试验证明IFN-γ联合DLI在复发性髓系恶性肿瘤中是安全的,并显示出初步疗效。
总之,当前证据主要集中在炎症如何驱动AML对常规化疗和靶向治疗的耐药,强调炎症骨髓微环境是治疗失败和复发的关键决定因素。相反,炎症对免疫治疗结果(包括细胞治疗)和移植的贡献仍然不太明确,尽管新兴研究强调了其临床相关性。未来的工作应既完善化疗和靶向治疗相关炎症回路的机制和转化见解,又优先系统研究细胞免疫治疗和HSCT中的炎症,从而制定合理的联合策略,改善AML的持久反应和长期生存。
靶向AML炎症微环境的治疗策略日益受到关注。核心目标包括调节异常激活的免疫信号通路、抑制促炎因子的释放和恢复有效的抗肿瘤免疫。当前的研究和临床努力主要集中在靶向关键细胞因子和信号通路,以及增强免疫效应细胞的功能(表2)。
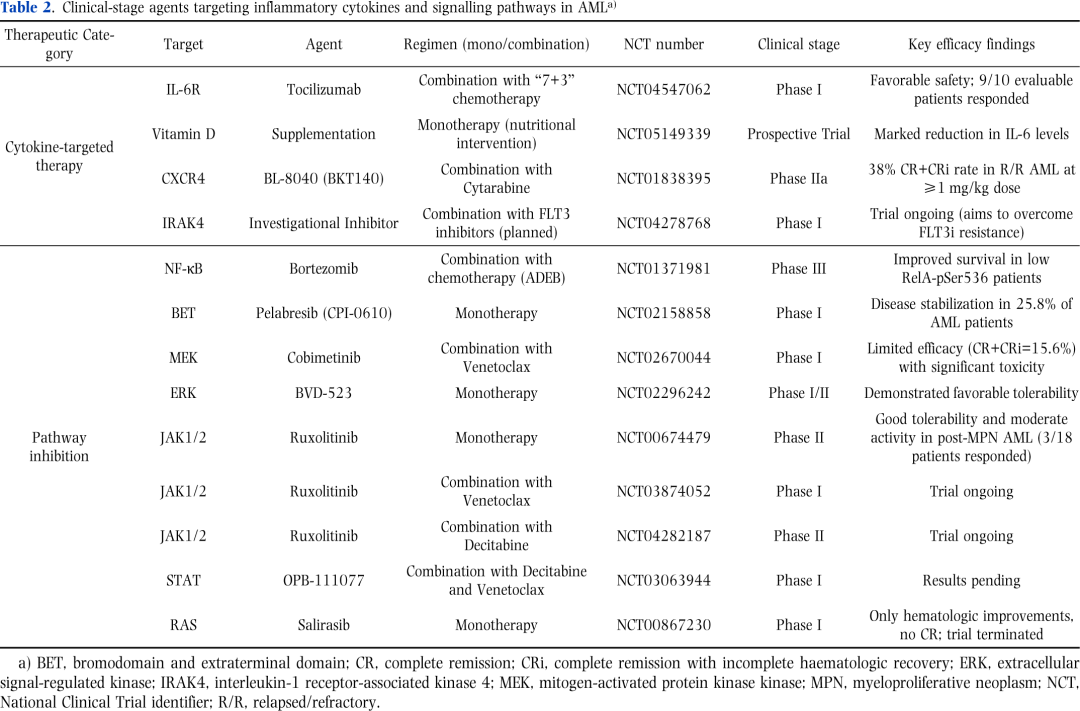
细胞因子靶向治疗已将IL-6、CXCL12/CXCR4轴和IRAK4确定为主要关注领域。在一项I期研究(NCT04547062)中,托珠单抗(抗IL-6R单克隆抗体)与标准“7+3”方案联合用于12例新诊断AML患者。在所有队列(4-8 mg/kg)中未观察到剂量限制性毒性,10例可评估患者中有9例达到治疗反应,表明良好的安全性和初步疗效。一项前瞻性临床试验(NCT05149339)涉及38例新诊断AML患者和14例健康对照,揭示AML中基线IL-6水平显著升高,34例患者存在维生素D缺乏。17例患者接受了28天口服维生素D补充疗程,导致IL-6显著降低,表明营养干预可能通过抗炎机制发挥辅助获益。CXCR4拮抗剂BL-8040(BKT140)通过破坏CXCL12/CXCR4相互作用从骨髓微环境动员白血病细胞。在一项IIa期试验(NCT0183895)中,与阿糖胞苷联合用于复发/难治性AML时,接受≥1 mg/kg(n=16)的患者复合完全缓解率(CR+CRi)达到38%,第3天骨髓活检显示白血病祖细胞中位减少57.7%。此外,两项靶向IRAK4的I期试验(NCT04278768、NCT07137637)正在进行中,旨在克服对FLT3抑制剂的耐药。尽管细胞因子靶向策略显示出治疗潜力,但仍缺乏大型III期试验的证据,需要进一步探索与化疗或靶向药物的联合方法。
通路抑制也已成为一种有前景的方法,多项临床试验探索了NF-κB、MAPK和JAK/STAT通路。来自儿童肿瘤组AAML1031 III期试验的转化研究确定NF-κB亚基RelA的磷酸化(pSer536)是硼替佐米疗效的预测生物标志物:低RelA pSer536表达患者接受硼替佐米联合化疗(ADEB)与单独化疗相比,3年总生存期显著改善,复发风险降低(NCT01371981)。BET蛋白通过结合乙酰化组蛋白有效放大NF-κB驱动的炎症基因转录。BET抑制剂Pelabresib(CPI-0610)的I期试验(NCT02158858)显示出安全特征,25.8%的AML和38.5%的高危MDS患者疾病稳定,但总体反应有限。关于MAPK通路,Cobimetinib(MEK1/2抑制剂)联合维奈克拉的临床试验(NCT02670044)显示出有限疗效(复合完全缓解率仅15.6%)和显著毒性,表明该联合策略的临床适用性有限。ERK1/2抑制剂BVD-523在I/II期试验(NCT02296242)中在AML患者中表现出良好的耐受性。在JAK/STAT通路中,STAT抑制剂OPB-111077与地西他滨和维奈克拉联合用于复发/难治或不适合AML患者的I期研究(NCT03063944),结果待定。JAK1/2抑制剂芦可替尼的II期试验在MPN后AML中显示出良好的耐受性和中等的抗白血病活性,18例患者中有3例显示有意义的反应(NCT00674479)。芦可替尼与维奈克拉联合(I期,NCT03874052)或与地西他滨联合(II期,NCT04282187)的其他研究正在进行中。RAS抑制剂salirasib在I期试验(NCT00867230)中进行了测试,包括17例复发/难治性白血病患者。该药物表现出良好的安全性(主要为1-2级腹泻),但仅产生血液学改善而无完全缓解;该研究最终因商业原因终止。总之,这些发现表明通路靶向治疗的疗效因靶点和药物而异,并经常受到肿瘤异质性、耐药机制和毒性的限制。未来的策略将需要生物标志物指导的患者分层和合理的联合方法。
总之,靶向AML炎症微环境的治疗策略正在多样化发展。尽管现有临床研究表明某些方案具有潜在疗效,但大多数仍处于早期阶段,必须解决CRS等安全性挑战。未来的研究应集中在这些领域:优化联合方案以克服单药治疗的局限性;采用基于生物标志物的患者选择以提高反应率;整合临床前研究的见解,系统阐明细胞因子和通路介导的耐药机制,从而加强炎症微环境靶向治疗在AML中的转化潜力。
炎症在AML的发病机制和进展中发挥关键作用。本综述探讨了炎症过程如何驱动从克隆性造血到骨髓增生异常综合征再到AML的恶性进化,从涉及的细胞、细胞因子和信号通路的角度强调了AML炎症微环境的组成。尽管炎症在某些条件下可能通过消除突变细胞发挥有益作用,但持续的炎症主要促进疾病进展并损害AML中的免疫功能。
更重要的是,本文回顾了关于炎症微环境如何影响各种治疗方式(包括化疗、免疫治疗和细胞治疗)疗效的最新研究。未来的研究应侧重于进一步阐明AML中炎症微环境的组成,并开发靶向抗炎治疗。这些策略应与现有治疗策略(如化疗、免疫治疗和细胞治疗)相结合,以增强AML的总体治疗效果。
参考文献
Sci China Life Sci . 2026 Oct 9. doi: 10.1007/s11427-026-3436-8.
声明:本平台旨在为医疗卫生专业人士传递更多医学信息。本平台发布的内容,不能以任何方式取代专业的医疗指导,也不应被视为诊疗建议。如该等信息被用于了解医学信息以外的目的,本平台不承担相关责任。本平台对发布的内容,并不代表同意其描述和观点。若涉及版权问题,烦请权利人与我们联系,我们将尽快处理。
 我要投稿