来源:中华胰腺病杂志
摘 要
胰腺癌作为一种高度恶性的实体肿瘤,其发生及演进与机体脂代谢紊乱密切相关。脂质代谢重编程不仅满足肿瘤细胞的能量需求,还在调控致癌信号转导、表观遗传修饰及微环境重塑方面发挥关键作用。本文系统阐述胰腺癌脂质代谢重编程的核心特征,深入剖析内源性脂质从头合成的异常激活、胆固醇代谢的重分布以及肿瘤细胞对溶酶体脂质回收的依赖性。在此基础上,进一步阐明脂质分子驱动铁死亡抵抗、重塑染色质结构以及介导免疫抑制与逃逸的机制。鉴于脂代谢异常通常早于临床症状出现,本文探讨了基于无创液体活检的早筛预警与个体化生活方式干预的预防价值。同时,评估了靶向脂质代谢在克服治疗耐药及增强免疫疗效方面的潜力,分析从单一靶点向代谢联合免疫系统性干预的转变趋势,旨在为胰腺癌的早期干预与精准治疗提供参考。
全文阅读
胰腺癌是恶性程度最高的实体肿瘤之一。流行病学研究表明,胰腺癌的发病风险与现代生活方式所诱导的肥胖、
一、胰腺癌脂质代谢特征
1.内源性脂质合成的异常激活:胰腺癌在演进过程中表现出显著的代谢改变,其核心特征之一是从依赖外源性脂质摄取转变为增强的内源性脂质从头合成。研究发现,蛋白酶体26S亚基非ATP酶14(proteasome 26S subunit non-ATPase 14,PSMD14)可通过稳定乳酸脱氢酶A(lactate dehydrogenase A,LDHA)诱导胞内乳酸堆积,进而触发组蛋白H3第18位
2.胆固醇代谢的负反馈失调及重分布:胰腺癌细胞中,胆固醇代谢呈现异常激活状态。正常细胞的甲羟戊酸(mevalonate,MVA)代谢途径受严格的负反馈调控;而胰腺癌细胞通过高表达固醇O-酰基转移酶1(sterol O-acyltransferase 1,SOAT1),将游离胆固醇转化为胆固醇酯,从而解除游离胆固醇对合成通路的反馈抑制,维持了MVA途径的持续运转。同时,这种代谢流的改变伴随着胆固醇空间分布的重塑。研究表明,Arf-GAP结构域和FG重复序列包含蛋白1(Arf-GAP domain and FG repeat-containing protein 1,AGFG1)可促进胆固醇在内质网等细胞器中的积累,并反馈性驱动胆固醇的持续生物合成。此外,
3.外源性脂质摄取与溶酶体降解:为应对营养匮乏的微环境,胰腺癌细胞演化出依赖外源脂质回收与溶酶体降解的生存策略。在脂质缺乏条件下,细胞通过非选择性的巨胞饮作用大量摄取胞外脂质,并协同由长链酰基
二、脂质代谢重编程驱动肿瘤发生的细胞机制
1.脂质分子的信号转导与致癌通路激活:在胰腺癌细胞中,脂质分子不仅承担能量底物和结构组分的功能,还作为信号转导分子直接参与致癌通路的调控。研究发现,细胞内胆固醇水平的波动与经典Wnt致癌通路的激活密切相关。卷曲类受体5(frizzled class receptor 5,FZD5)已被证实具有胆固醇感知功能,其胞外区在结合胆固醇分子后发生棕榈酰化修饰,这一修饰过程是受体成熟及启动下游信号转导的关键前提。除胆固醇外,其他脂质代谢中间产物同样在致癌突变与细胞代谢重编程之间发挥桥梁作用。胞质中柠檬酸水平的升高,不仅通过溶质载体家族25成员1(solute carrier family 25 member 1,SLC25A1)转运蛋白为脂质从头合成提供底物,还作为信号节点整合环境营养信号,进而促进胰腺上皮细胞的恶性转化。与此同时,酰基辅酶A硫酯酶4(acyl-CoA thioesterase 4,ACOT4)稳定性的改变会导致游离辅酶A的积累,这种代谢物的动态变化与肿瘤细胞的增殖需求密切相关。进一步的研究聚焦于特定基因背景下的代谢依赖性,证实脂质代谢重编程是肿瘤生存的关键。以具有核心驱动基因KRAS突变的肿瘤为例,其胆固醇代谢通常发生重编程且异常亢进,这种改变直接调控KRAS致癌信号强度,因而成为潜在治疗靶点。
2.代谢-表观遗传修饰与恶性表型维持:细胞内的代谢产物不仅是生物化学反应的中间体,还可作为表观遗传修饰的直接底物,通过与表观修饰机制相互作用,促使肿瘤细胞发生基因表达的重编程,从而维持其恶性表型。在SMAD家族成员4(SMAD family member 4,SMAD4)缺失的胰腺癌亚型中,脂质的异常积累可上调m6A去甲基化酶脂肪量和肥胖相关蛋白(fat mass and obesity-associated protein,FTO)的活性,从而稳定赖氨酸特异性去甲基化酶5B(lysine-specific demethylase 5B,KDM5B)的表达,最终激活DLG1/YAP1信号通路,增强肿瘤细胞的干性特征。在转录调控层面,糖脂代谢重塑所产生的中间产物乳酸能够诱导组蛋白H3K18发生乳酰化修饰,从而转录激活脂代谢酶乙酰辅酶A乙酰转移酶2(acetyl-CoA acetyltransferase 2,ACAT2),进而形成“乳酰化-ACAT2-乳酸”的正反馈路径,巩固肿瘤的代谢优势。与此同时,非经典的表观遗传修饰,如组蛋白H3第4位赖氨酸三甲基化及第5位
3.膜脂重塑与铁死亡抵抗机制:脂质代谢重编程不仅为胰腺癌细胞提供营养储备,同时还可改变生物膜的理化性质,从而增强其环境适应能力。胰腺癌细胞可通过长链脂肪酸延长酶6 (elongation of very long chain fatty acids protein 6,ELOVL6)调控脂肪酸链的长度,改变细胞膜流动性与通透性,赋予肿瘤细胞更强的迁移和侵袭能力。在重塑膜物理屏障的同时,脂质代谢还参与调控膜脂质过氧化过程,进而构建铁死亡耐受机制。铁死亡的本质是细胞膜上多不饱和脂肪酸(polyunsaturated fatty acids,PUFAs)过氧化积累所导致的死亡形式。胰腺癌细胞通过DNA去甲基化酶甲基胞嘧啶双加氧酶3(tet methylcytosine dioxygenase 3,TET3)上调硬脂酰辅酶A去饱和酶(stearoyl-CoA desaturase,SCD)与ACSL3的表达。该机制不仅将饱和脂肪酸转化为单不饱和脂肪酸(monounsaturated fatty acids,MUFAs),降低膜中易氧化的多不饱和脂肪酸比例,还通过ACSL3介导的脂质重塑降低膜脂质的过氧化敏感性,从而显著提高细胞对铁死亡的抵抗阈值。在此基础上,丙酮酸脱氢酶激酶4(pyruvate dehydrogenase kinase 4,PDK4)亦可通过抑制脂质过氧化产物的生成,进一步阻断铁死亡进程。上述生存优势的维持依赖于线粒体稳态。在高压微环境下,肿瘤细胞利用GntE样蛋白1(grpe-like protein 1,GRPEL1)介导的线粒体保护机制,确保脂肪酸合成酶(fatty acid synthase,FASN)驱动的脂质合成持续进行,从而保障生物膜脂质的快速更新以修复损伤。
三、脂质代谢重塑肿瘤微环境的促癌机制
图1概括了胰腺肿瘤细胞脂质代谢的核心特征及其促进肿瘤发生发展的主要机制。
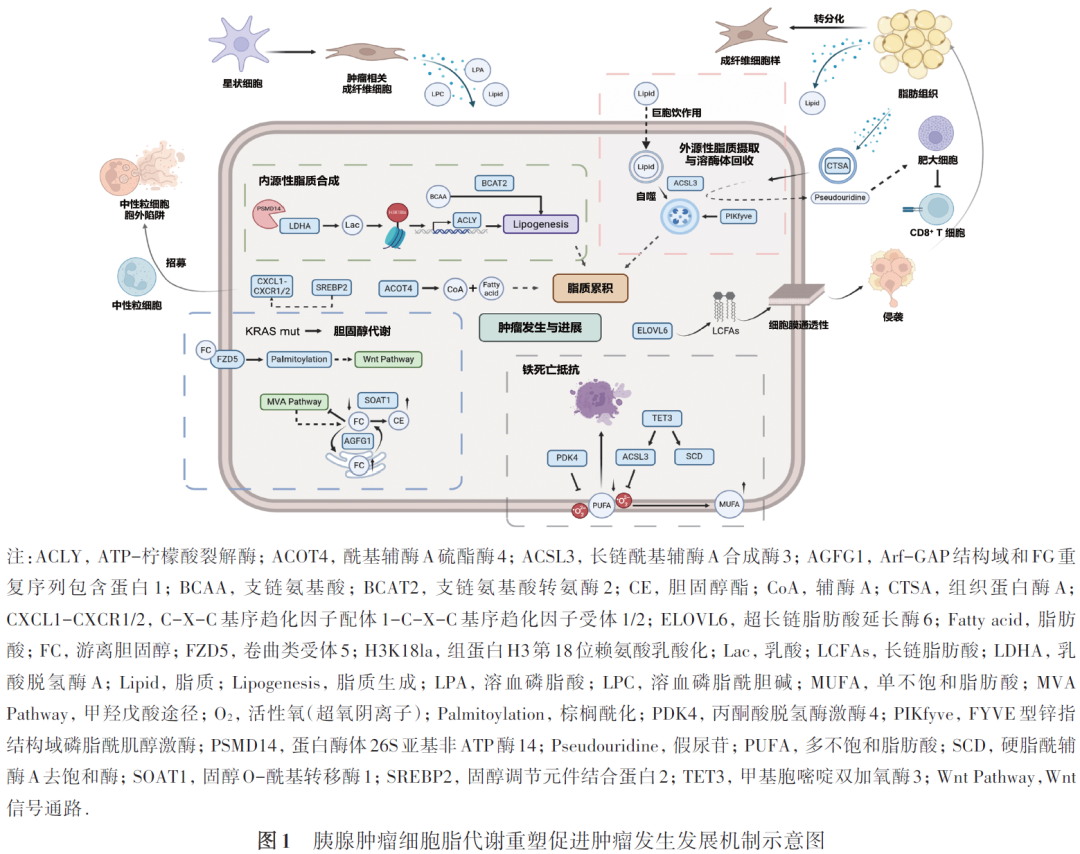
1.脂肪组织代谢失衡与局部微环境重塑:蛋白质组学分析表明,胰腺癌旁组织中中性胆固醇酯水解酶1(neutral cholesterol ester hydrolase 1,NCEH1)的异常上调与患者不良预后显著相关,提示在恶变早期,肿瘤周边组织的脂质稳态已发生失衡,从而为肿瘤浸润提供代谢基础。同时,肥胖等全身性代谢失调可导致脂肪组织释放富含组织蛋白酶A(cathepsin A,CTSA)的细胞外囊泡,稳定胰腺细胞溶酶体内的
2.脂质代谢异常诱导的免疫抑制与逃逸:肿瘤微环境中的脂质积累不仅是代谢重编程的产物,也是诱导免疫细胞功能损伤的关键效应因子。在适应性免疫反应中,胰腺癌微环境中浸润的CD8+T细胞会特异性下调极长链酰基辅酶A脱氢酶(very long-chain acyl-CoA dehydrogenase,VLCAD),导致长链脂肪酸蓄积,进而引发线粒体功能障碍,削弱T细胞的抗肿瘤作用。此外,胰腺癌细胞中的
3.基质细胞脂质代谢异常与表观调控:胰腺癌微环境中脂质介导的细胞间代谢交流是驱动肿瘤生长的关键机制。在代谢应激条件下,胰腺星状细胞活化为肿瘤相关成纤维细胞(cancer-associated fibroblast,CAF),并伴随脂质代谢重编程。活化的CAF通过旁分泌途径释放溶血磷脂酰胆碱,后者经胞外自分泌素催化转化为溶血磷脂酸,进而激活肿瘤细胞中的AKT信号通路,促进肿瘤细胞的增殖与存活。这种基质来源的代谢支持可被表观遗传修饰进一步强化。抑癌基因SETD2的缺失可导致组蛋白H3K27ac富集,并激活骨形态发生蛋白2(bone morphogenetic protein 2,BMP2)信号通路,从而驱动CAF向ABCA8a+脂质富集表型分化。该亚群CAF通过ABCA8a转运体将脂质高效传递给肿瘤细胞,用于线粒体氧化磷酸化,从而为肿瘤的快速生长提供充足的能量与代谢底物。
四、靶向脂质代谢的临床干预与预防策略
1.脂代谢精准干预与免疫协同治疗:鉴于脂质代谢在胰腺癌中的关键作用,靶向脂代谢网络已成为研究重点。随着类器官与多组学技术的应用,代谢干预正经历从传统的高通量筛选向特定基因组精准靶向的演进。针对胰腺癌中最常见的KRASG12D突变,研究发现马来酸
2.脂代谢早期标志物筛查与早期预防干预:脂质代谢异常不仅是胰腺癌发展的驱动力,也为早期预防提供了时间窗口。大规模血清脂质组学分析发现,胰腺癌患者在临床症状前即呈现特征性代谢紊乱,基于这些生物标志物建立的无创诊断模型优于传统
综上所述,脂质代谢重编程在胰腺癌的发生、发展及微环境重塑中发挥着关键作用。脂质分子既是代谢底物,也是调控致癌信号转导和表观遗传的关键因子。在营养缺乏的微环境中,胰腺癌细胞通过内源性脂质从头合成与外源性溶酶体回收途径满足自身需求,同时与微环境中的基质细胞、免疫细胞相互作用,构建协同的促癌生态,增强自身的生存优势和免疫逃逸能力。尽管靶向脂代谢网络的策略展现出巨大潜力,但其临床转化仍面临诸多挑战。鉴于肿瘤细胞的代谢可塑性,单一的代谢靶向药物通常难以持久奏效。因此,未来的治疗策略应向系统性干预转变,例如通过代谢调节打破免疫耐受屏障,实现与免疫治疗的协同抗癌。同时,临床实践中需对患者进行精准分层与动态监测,结合KRAS突变等特定基因型与脂质代谢特征,建立多组学评估体系,将有助于规避治疗过程中可能诱发的恶性表型转化。此外,防治关口前移为改善胰腺癌预后提供了新契机。脂质代谢异常作为早期预警信号,为临床前期的干预提供了宝贵窗口。开发基于血清脂质组学的无创早筛模型,有望在肿瘤发生早期实现有效预警。
 我要投稿