《American Journal of Hematology》近日发表综述,阐述了毛细胞白血病诊断、风险分层和治疗的最新进展。
疾病概述:毛细胞白血病(HCL)及HCL样疾病是一组高度异质性的成熟B细胞淋巴组织增殖性疾病,包括HCL变异型(HCL-V)和脾弥漫性红髓淋巴瘤(SDRPL),其特征在于可识别毛细胞、具有特定的免疫表型和遗传学特征、不同的临床病程以及需要相应的适当治疗。
诊断:HCL的诊断基于毛细胞的形态学证据、特征性流式细胞免疫表型(CD11c、CD103、CD123、CD25)、骨髓穿刺活检(可明确肿瘤骨髓浸润程度)以及免疫组化中膜联蛋白A1(Annexin A1)标志物的存在,以及BRAF V600E突变的存在。
风险分层:HCL患者的进展基于巨脾、白细胞增多、外周血中毛细胞数量高以及免疫球蛋白重链(IGHV)可变区基因突变状态为未突变。VH4-34阳性HCL病例与不良预后相关,罕见的TP53突变HCL病例以及HCL-V亦然。
治疗:仅当HCL有症状时才应治疗。嘌呤类似物(PNA)化疗是指南推荐的一线HCL治疗。联合
第五版WHO分类(WHO-HAEM5)在脾淋巴瘤/白血病中引入了四种不同实体:(1)毛细胞白血病(HCL),(2)脾边缘区淋巴瘤(SMZL)伴外周血(PB)循环绒毛细胞,(3)伴显著核仁的脾淋巴瘤(SLPN),(4)脾弥漫性红髓淋巴瘤(SDRPL)。SLPN一词取代了HCL变异型(HCL-V)和CD5阴性B细胞幼淋巴细胞白血病(B-PLL)。而B-PLL和HCL-V在临床国际共识分类(ICC)中得以保留。Galton等人于1974年认识到的原发性B-PLL很罕见:超过55%的循环异常淋巴细胞为中等大小的幼淋巴细胞,无绒毛,核圆形,中央核仁显著,染色质中度浓缩。将HCL-V与B-PLL分离的临床获益已不再有争议。国际HCL专家组倾向于保留HCL-V一词,以避免HCL-V与HCL-V/SLPN混合体之间的混淆。尽管不同分类中使用的名称存在争议,本文仍将使用“HCL-V”一词。
HCL在男性中的发病率是女性的四至五倍,占所有白血病的不到2%。在美国,2016年估计每年有1100例新发HCL病例,2013年欧洲(欧盟EU28:28个成员国)为1417例。现有的少数基于人群的研究有限。当包括HCL和HCL-V时,按2000年美国人口年龄调整后的总发病率为男性0.7/10万,女性0.3/10万。按世界人口调整后,HCL的发病率分别为0.3和0.1/10万,且随时间保持相对稳定。性别对HCL预后的影响仍有争议,需要进一步研究。一项纳入357例(265例男性,92例女性)需要治疗的HCL患者的研究显示,女性预后更好,女性至下次治疗时间(TTNT)为17.6年,而男性仅为8年。在50岁以下患者中观察到统计学显著差异。与之相反,在一项纳入139例HCL患者的基于人群的研究中,男性的无进展生存期(PFS1)和至下次治疗时间(TTNT1)显著长于女性(PFS1:156个月对12个月,TTNT1:57.4个月对17.9个月)。非西班牙裔/黑人、西班牙裔或亚裔/太平洋岛民报告了更好的生存率。尽管总生存期(OS)和相对生存期(RS)有所改善,但与其他族裔群体相比,非裔美国人的OS显著较低。HCL患者的死亡率与普通人群相似。HCL的病因仍不清楚,但怀疑有几个风险因素:农业、接触农药、石油衍生物、柴油和电离辐射。烟草似乎对HCL具有保护作用。也有罕见的家族性病例报道。在451例HCL患者中,就HCL诊断的日期和月份而言,未发现季节性波动。
HCL必须与其他HCL样疾病相鉴别。在外周血(PB)中存在循环绒毛细胞的这一亚组患者中,可包括HCL-V/SLPN、SDRPL、SMZL和罕见的
临床表现
HCL患者的中位年龄为男性63岁,女性59岁;HCL极少发生在青少年中。诊断时,典型HCL通常以频繁的脾肿大为特征。感染在诊断时或疾病监测期间很常见:一项单机构回顾性研究纳入131例中位随访6.9年(1.3-48.8)的患者,发现54例患者发生70次严重或机会性感染。69%的感染(n=48)为细菌性,19%(n=13)为病毒性,11%(n=8)为真菌性,1%(n=1)为细菌和病毒混合性。然而在该研究中,感染并未显著改变OS。但并非所有研究都如此,部分研究显示HCL患者出现危及生命的机会性感染。最近一篇关于HCL患者分枝杆菌感染的综述报告了48例患者:播散性感染常见,发生率为71%(n=34/48),包括淋巴结(60%)、肺(56%)、肝(27%)、脾(25%)和骨髓(19%)受累。感染由
诊断和/或复发时也报告了不寻常的临床表现,但淋巴结受累仍然罕见。已在几乎所有器官中描述了非典型定位,应考虑几乎任何器官都可能受累。已有报道患者表现为纵隔或腹膜后肿块以及
确诊HCL需基于
全血细胞计数(CBC)和仔细审查外周血涂片
它们是诊断和识别毛细胞的第一步。大多数HCL患者在就诊时表现出显著的血细胞减少,包括
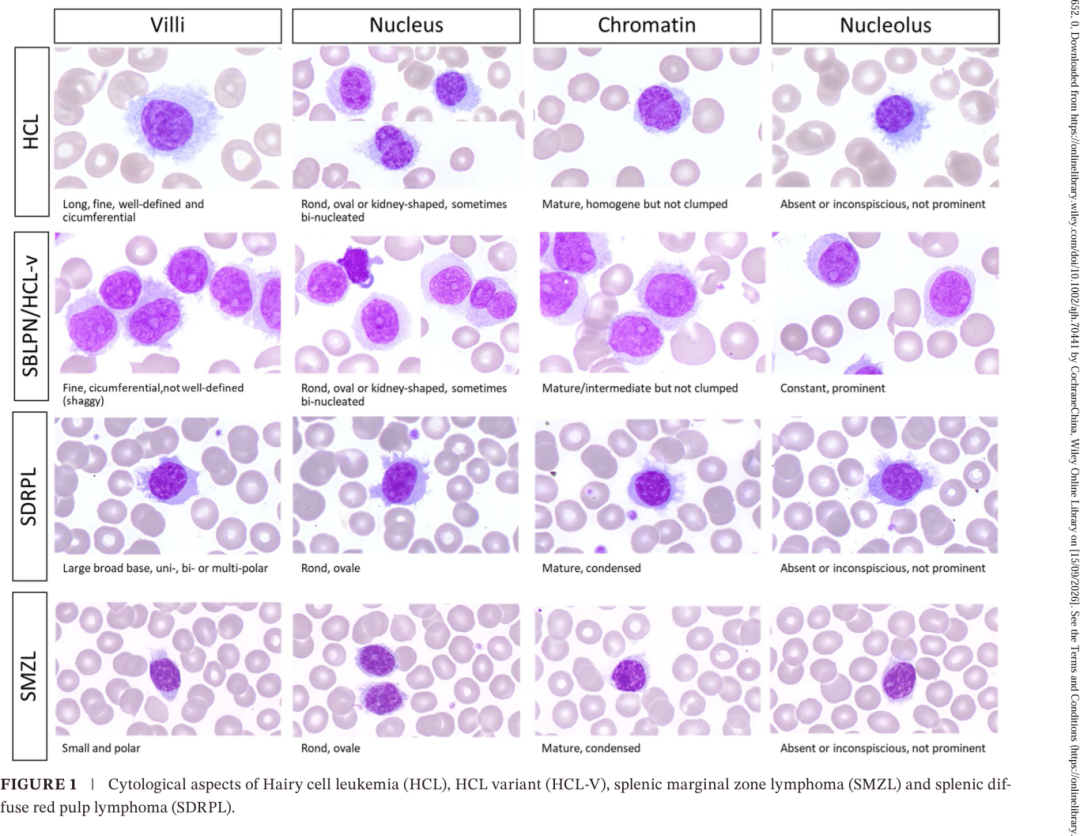
免疫表型特征
典型的免疫表型特征为成熟B细胞克隆性扩增,停滞于分化晚期,显示强轻链限制性表面免疫球蛋白,具有典型免疫表型:CD19、CD20、CD22、CD200、CD79a、PAX5、FMC7和T-bet强表达。毛细胞通常为CD5、CD23、CD10和CD27阴性,而CD11c、CD103、CD123和CD25阳性。非典型免疫表型已有广泛报道,在研究的68例HCL病例中,10%有CD5异常表达,18%有CD10异常表达。CD123表达缺失或CD103低表达也有罕见报道。CD26表达可将HCL免疫学评分的特异性从78.6%提高到100%。为了提高流式细胞术(FCM)对B细胞慢性淋巴组织增殖性疾病(B-CLPD)亚型分类的准确性和效率,最近研究了机器学习的潜力。这些新方法能够在超过90%的病例中正确分类B-CLPD,包括所有HCL病例。单纯FCM不足以诊断HCL,必须通过骨髓穿刺活检和BRAFV600E突变证据来完成。
骨髓(BM)穿刺活检和/或穿刺
由于继发性骨髓(BM)纤维化,穿刺常为干抽。BM穿刺活检在HCL诊断中是强制性的,可评估肿瘤浸润程度。BM活检还显示网状纤维化和煎蛋样浸润模式。一项对500例B细胞淋巴瘤进行膜联蛋白A1(ANXA1)免疫染色的研究显示,97%的HCL病例呈阳性表达,而在其他B-CLPD中未检测到,突出了ANXA1阳性表达在HCL中的高价值。然而,缺乏ANXA1表达的典型HCL也有极罕见报道,不应明确质疑诊断。VE1免疫组化作为BRAFV600E突变的筛查工具,已在BM中进行了评估,有助于建立HCL诊断并提供HCs骨髓浸润程度的准确评估。
BRAFV600E突变:HCL中早期和核心的遗传驱动因素
2011年,使用全外显子组测序(WES)在一例HCL患者中发现了BRAFV600E体细胞突变。B-raf原癌基因(BRAF基因)(7q34)由18个外显子组成:突变发生在外显子15的第1799位,其中胸腺嘧啶和
其他BRAF突变
高达5%的HCL患者报告无BRAF突变(BRAFWT):BRAFWT的HCL患者可能构成一个预后不良的异质性亚组。必须研究BRAFV600E以外的突变。了解BRAFV600E阴性HCL的完整基因组图谱对于分类和选择适合每个病例的治疗都很重要。在BRAFWT患者中进行了六项不同的研究,并总结于图2。
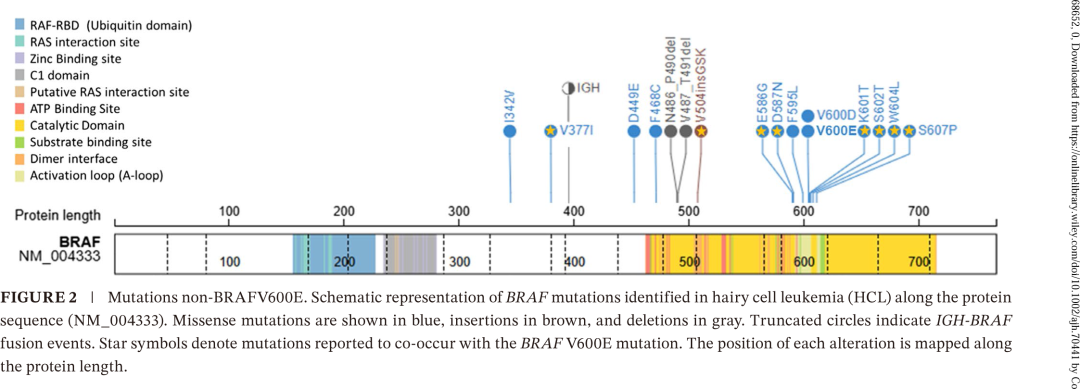
(1)在Tschneritz等人的研究中,24例HCL患者中有2例存在外显子11的BRAF突变(BRAFF468C、BRAFD449E)。另有1例患者有外显子15突变(BRAFV600E加BRAFF5602T)。(2)在Thomas等人比较三种不同BRAF突变检测方法的研究中,研究了20例HCL患者,1例患者同时携带BRAFV600E和BRAFK601T。(3)在作者曾发表的124例HCL患者队列中,在不到2%的病例中检测到替代BRAF突变,2例患者存在非BRAF V600E突变(BRAFF595L、BRAFW601L),另外4例患者为BRAFV600E伴沉默BRAF突变。使用数字PCR(ddPCR)时,这4例患者中有3例为BRAFV600E阴性,可能是由于探针杂交受损。这些沉默突变的作用仍有待阐明。(4)Arons等人的研究确定了18/217例患者存在非V600E BRAF突变。有趣的是,所有这些患者均表现为HCL(14%,n=129),而88例诊断为HCL-V的患者中无一例有非BRAFV600E突变。11例患者存在外显子12缺失(L485-T491),5例患者有外显子15突变(BRAFV600D、BRAFV600E加BRAFD587N、BRAFF607P、BRAFD587N或BRAFE587G),2例患者发生外显子8突变(BRAFV600E加BRAFV377I、MAP2K1突变加BRAFI342V)。在11例外显子11突变患者中,8例有486-490或487-491缺失,均无BRAFV600E,2例有504-505位
IGH-BRAF融合基因:MEK/ERK通路激活的一种机制
BRAF V600E突变是MAP激酶信号通路的主要激活机制。然而已有2例HCL患者记录到t(7;14)(q34;q32)和IGH-BRAF融合基因而无BRAF V600E突变,提示融合机制可能是激活MEK-ERK通路的罕见方式。
MAP2K1突变
通常在HCL-V中检测到的MAP2K1突变,在6例BRAF WT HCL患者中有报道,包括1例Q56P突变患者。该患者最初接受vemurafenib(8天)加利妥昔单抗(1剂)治疗,当得知无BRAF突变后迅速换用cobimetinib(MEKi),实现了CR,并通过加用利妥昔单抗巩固。在Blombery等人的研究中,纳入61例HCL患者,52例存在孤立BRAFV600E,另外4例有BRAF V600E突变伴ARAF、KRAS、NF1或PTEN突变。2例患者还有BRAF外显子12的框内缺失,另1例有MAP2K1突变。有趣的是,2/61(3.3%)例患者有KRAS框内重复,涉及switch II区域,对CDA加R联合治疗敏感,能够下游和异常激活MAPK信号。未来的主要挑战之一为需要识别BRAFWT HCL患者中的不同突变。
关键要点
HCL和HCL样疾病的诊断已很明确,基于:
全血细胞计数加外周血涂片
免疫表型特征(经典HCL的HCL评分为3/4或4/4)
BM穿刺活检显示经典HCL中ANXA1阳性
大多数HCL病例中的BRAFV600E突变。
其他突变基因(表1)
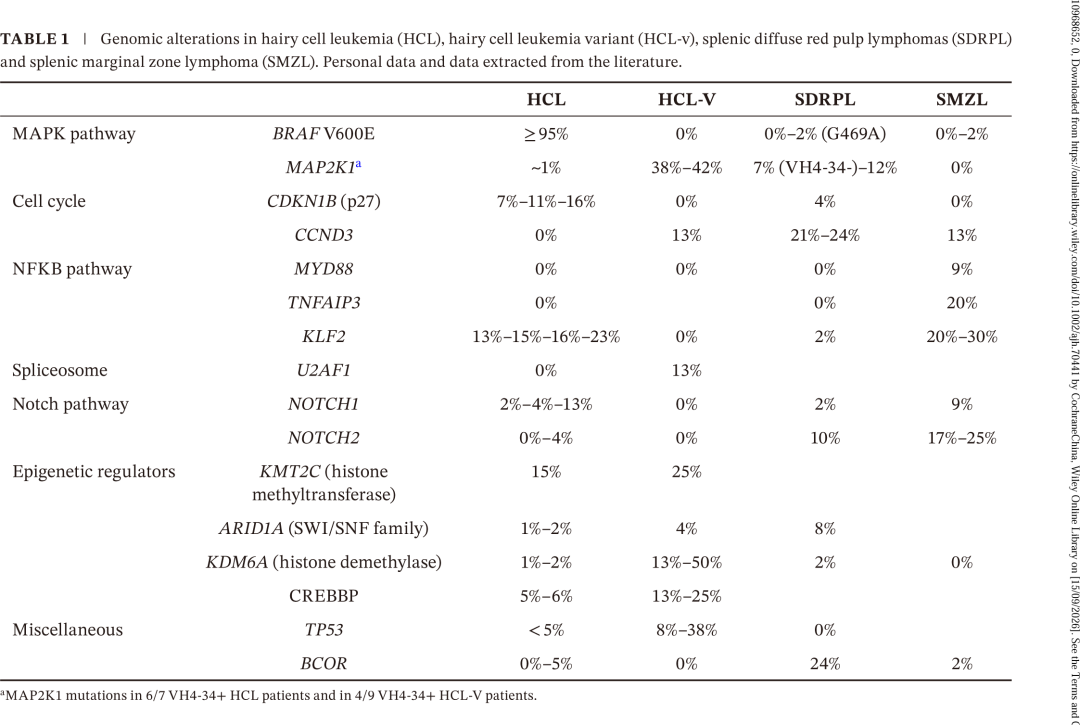
对诊断和复发时连续BRAF样本的测序显示出现了新的突变,通常变异等位基因频率(VAF)较低。除了细胞周期蛋白D1过表达外,还在超过10%的病例中发现了细胞周期抑制剂细胞周期蛋白依赖性激酶抑制剂1B(CDKN1B/p27)的反复失活。肿瘤蛋白53(TP53)突变和/或del(17p)不常见,TP53突变在HCL中发现率低于5%;建议在对嘌呤核苷类似物(PNA)耐药的情况下评估TP53状态。在15%的HCL中观察到Kruppel样因子2(KLF2)失活突变;KLF2是一种转录因子,控制多个B细胞亚群(包括边缘区B细胞)的分化。KLF2突变可能与活化诱导胞苷脱氨酶(AID)诱导的脱靶突变有关,因为部分KLF2遗传改变位于AID共识基序上。表观遗传调控基因的突变也经常观察到,组蛋白甲基转移酶KMT2C(MLL3)突变发生在15%的患者中,组蛋白去甲基化酶KDM6A或组蛋白乙酰转移酶CREBBP(CBP)突变更罕见。还描述了染色质重塑复合物家族AT富集交互域含蛋白1A或B(ARID1A、ARID1B)的其他突变。
超过80%的皮肤良性痣携带致癌BRAF突变,但从未经历恶性转化,这些数据表明可能需要协同的遗传和/或表观遗传事件,但仍有待鉴定。在转基因小鼠模型中,BRAFV600E突变联合B淋巴细胞中Trp53(即小鼠中的TP53)或磷酸酶和
细胞遗传学
除了先前报道的体细胞编码突变外,对10例HCL患者脾细胞的广泛分析显示,诊断时HCL基因组相对稳定,但也存在kataegis(一种局部超突变现象,7q34内有信号跨越T细胞受体β位点),并在50%的HCL病例中鉴定出BCL6转录抑制因子和ZFP36环指蛋白样1(ZFP36L1)启动子区域的非编码体细胞变异,提示活化诱导胞苷脱氨酶(AID)在HCL发病机制中的作用。在3例患者中描述了克隆性造血(CH),与HCL共存。在2例HCL治疗后,参与髓系CH的基因异常持续存在,而参与HCL的异常消失,HCL治疗后达到CR。
为什么会出现毛细胞形态?
HCs过表达各种细胞骨架成分,如肌动蛋白、细胞内磷酸蛋白以及参与活跃细胞骨架组织的Rho家族小GTP酶成员。与HCL样疾病不同,原代HCL细胞体外暴露于BRAFi和MEKi可诱导MEK/ERK显著去磷酸化、沉默RAS-RAF-MEK-ERK通路转录输出、丧失HCL特异性基因表达特征、毛细胞形态逆转为平滑细胞,最终诱导凋亡。β-肌动蛋白和白细胞特异性转录本1(LSP1)在决定毛细胞形态中的作用仍有待确定。
与HCL中其他信号通路的交叉对话
在细胞系(MLMA细胞系)和患者样本中的研究显示NFKB通过不同机制被激活,这种激活类似于弥漫性大B细胞淋巴瘤(DLBCL)活化B细胞(ABC)型中发现的激活,可能受益于旨在抑制NFKB信号通路的新治疗方法。重要的是要认识到,目前使用的所有HCL细胞系都缺乏BRAFV600E突变,因此不是可靠的HCL模型。
AKT/mTOR信号通路的激活也在BONNA-12细胞系中得到证实,与BRAFV600E突变的存在无关,暴露
B细胞受体(BCR)通路在HCL中起重要作用。抗原刺激后,BCR复合物激活多种信号蛋白的磷酸化级联反应,包括Src激酶、脾酪氨酸激酶(SYK)、布鲁顿酪氨酸激酶(BTK)和磷脂酶Cγ2(PLCγ2),伴随细胞内钙动员和MAPK及NFKB激活。BCR通路激活可促进B细胞存活、增殖、迁移和趋化因子如C-C基序配体3和4(CCL3和CCL4)的分泌。BCR通路激活也在CLL、MCL、DLBCL-ABC、原发性
肿瘤微环境(TME)的作用
HCs很少浸润淋巴结,倾向于积聚在PB、BM、脾红髓和肝窦中,从而突出了TME的作用。HCs与TME的各种细胞(骨髓基质细胞BMSC)、内皮细胞、单核细胞、T细胞、成骨细胞、破骨细胞、HSCs、骨髓基质网状细胞(CAR细胞)和细胞外基质(ECM)成分:玻连蛋白(VN)和纤连蛋白(FN)有许多相互作用。这些相互作用通过整合素和趋化因子受体等粘附分子介导。例如,HCs表达:(1)CXCR4(CD184)与BMSC表达的CXCL12相互作用,(2)极晚期激活抗原-4(VLA-4,CD49d,α4β1整合素)与BM、脾和肝窦中发现的血管细胞粘附分子-1(VCAM-1,CD106)相互作用,(3)CD51(αvβ3整合素)与VN相互作用。
这些相互作用解释了HCs对BM、脾和肝窦的趋向性,并为HCs带来保护性微环境,赋予其生存优势、抗凋亡和对某些HCL治疗的耐药性。因此,HCs与BMSC共培养可减少BRAFi诱导的凋亡。相反,CCR7、CXCR5和CD62L(L-选择素)的表达在HCL中下调,至少部分解释了HCL中淋巴结受累率低。HCL还以BM纤维化为特征,导致BM抽吸时干抽。纤维化可部分由HCs分泌成纤维细胞生长因子2(FGF-2)和转化生长因子β1(TGF-β1)解释。
HCL的细胞起源
HCL是一种引人入胜的疾病,HCs的正常对应物仍不清楚。HCL细胞暴露于细菌时具有吞噬活性。晚期活化的生发中心后记忆B细胞,可能还有脾边缘区B细胞,是HCL的起源细胞,即使脾肿大是红髓肥大的结果而白髓萎缩。对41例成熟B细胞肿瘤(包括11例HCL)进行的DNA甲基化分析也支持HCs的生发中心后起源。此外,在90%的HCL、SDRPL和SMZL患者中检测到免疫球蛋白重链可变区(IGHV)突变谱,表明细胞必须经过生发中心。相反,仅三分之一的HCL-V/SLPN中该谱为突变型。IGHV库的分子分析和体细胞超突变(SHM)模式显示HCL中优先使用VH3(VH3-30;8%-23%的病例,VH3-23;3%-17%的病例),HCL-V、SDRPL和BRAF WT HCL中优先使用VH4-34,SMZL中优先使用VH1-2。具有定型CDR3的未突变(UM)IGHV4-34谱可能提示这一小亚组患者中存在抗原选择过程,这在原发性玻璃体视网膜淋巴瘤患者中也有发现。在HCL-V患者中优先发现编码MEK(B-RAF下游蛋白)的丝裂原活化蛋白激酶激酶1(MAP2K1)突变。MAP2K1突变激活MAPK通路。一些突变允许使用MEK抑制剂(MEKi),而其他涉及抑制剂结合位点的突变可导致耐药。
BRAFV600E突变在
HCL和LCH/ECD患者中突变等位基因在单核细胞区室和骨髓中的分布模式明显不同。在LCH/ECD中,大多数突变等位基因存在于PB中的CD14+经典单核细胞、CD16+非经典单核细胞和CD1c+髓系树突状细胞中。它们也分布在骨髓中的HSCs和髓系祖细胞中。在HCL中,突变等位基因不在单核细胞和髓系细胞中发现,而是在正常B和NK细胞中检测到。携带BRAF V600E突变或突变c.172_186del MAP2K1缺失的HSCs移植到免疫缺陷MISTRG小鼠中,诱导髓质、脾、肝和肺细胞簇,其形态为表达langerin(CD207)、CD1a和S100的朗格汉斯细胞。检测到BRAF V600E突变,但未报告HCL的组织学病变。
关键要点
BRAFV600E是HCL病理生理学中的关键遗传事件,而在HCL样疾病(HCLv和SDRPL)中缺失
MAPK通路失调是HCL病理生理学的主要驱动因素,其他信号通路(如BCR和CXCR4通路)可能有潜在贡献
TME在这一病理生理学中至关重要,粘附分子和细胞因子在肿瘤细胞与TME之间的多重相互作用中发挥作用
晚期活化的生发中心后记忆B细胞(可能还有脾边缘区B细胞)是HCL的起源细胞,尽管可能更复杂。
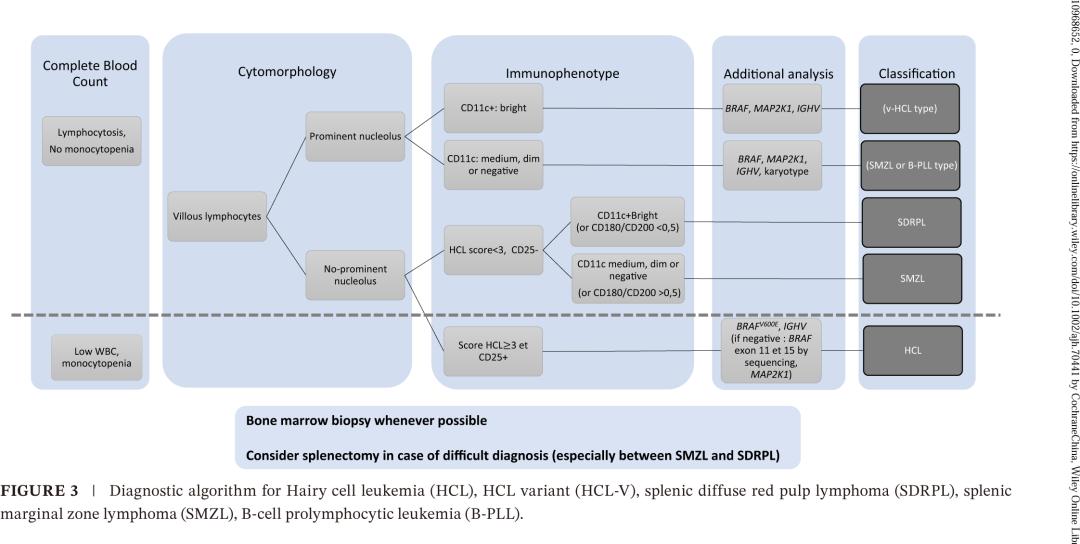
作者提出了一个简单的算法来探索所有这些疾病,并在不进行脾切除术的情况下最好地将它们与其他实体区分开来(脾切除术在老年患者中可能很危险)(图3)。重要的是通过量化异常淋巴细胞的数量和大小,分析核仁(存在或不存在)、绒毛的形状和分布,以及是否存在淋巴
HCL-V最初于1960年描述。在美国每年有800例新发病例,主要影响老年患者,中位年龄71岁。男性稍多,患者有与脾肿大相关的症状。已发表了许多综述。实验室检查显示WBC计数升高。循环异常
HCL样疾病中鉴定的主要基因组改变列于表1。在IGHV4-34 HCL-V中可检测到MAP2K1激活突变,在HCLV、SMZL或SDRPL中可检测到CCND3突变,在HCLV中可检测到U2AF1突变,在SDRPL中可检测到BCOR突变,在SMZL中可检测到KLF2突变或MYD88。HCL-V中无BRAF突变,提示HCL和HCL-V/SLPN可能代表两个不同的实体。
本节关键要点
HCL样疾病(HCLv、SDRPL、SMZL)的诊断:
对于将这些实体与HCL区分开来至关重要,因为预后和治疗不同;
需要仔细的血/BM涂片分析、FCM分析、BM穿刺活检(ANXA1阴性)和NGS分析(无BRAFV600E突变,存在替代突变)。
在某些复杂病例中,如果没有禁忌证,可能需要脾切除术。
多项研究显示了HCL的预后因素,但这些因素中的每一个都没有被另一项研究独立重复。脾肿大超过正常3 cm、白细胞增多(>10⁹/L)和血中毛细胞(>5×10⁹/L)、高β2-微球蛋白(>2 LN)和LDH升高与不良预后和PNA耐药相关。血清IL2受体(sIL-2R)水平可能对监测有意义,CR或MRD阴性患者水平低,也可能预测更长的TTNT和更高的5年和10年TTNT率。像CLL一样,CD38阳性表达导致不良预后:在一项纳入43例HCL患者的回顾性分析中,27例CD38阴性患者的TTNT为83个月,而16例CD38阳性患者仅为42个月。IGHV突变状态在HCL中具有预后意义:未突变IGHV的患者总生存期短于突变IGHV的患者。
有多种治疗选择可用,且最近发生了变化。学者进行了荟萃分析以支持综述中提到的所有治疗的疗效。此外,国际指南、专家共识意见或建议也已发布,以指导HCL或HCL-V患者的治疗。
一线治疗(L1)
约10%的无症状HCL患者需要观察等待策略,有时持续数年,仅当患者有症状且有疾病症状或血液学参数下降时才应治疗。指示需要治疗的血液学参数包括以下至少一项:
嘌呤核苷酸类似物(PNA)是无活动性感染的症状性HCL的可选项
PNA是身体状况良好且有症状的HCL患者的主要治疗手段,在大多数情况下在一线治疗中赋予长期OS。CDA或喷司他丁(DCF)仍是一线治疗的选择,没有随机试验比较这两种药物,也文献中没有证据证明一种药物优于另一种。在2006年至2014年间纳入749例HCL患者的大型代表性美国数据库中,CDA用于超过75%需要一线治疗的患者。在大多数情况下包括这两种药物的大型回顾性系列中,76%-83%接受化疗的患者达到CR,31%-33%达到部分缓解(PR),两种药物之间未观察到CR或PR的显著差异。感染是HCL的常见并发症,因为单核细胞减少、中性粒细胞减少和T细胞功能改变。此外,PNA治疗增加了骨髓抑制和常见病原体和/或机会性感染的风险。PNA有效,但与显著毒性相关,增加了治疗成本。
联合CDA加利妥昔单抗(R)的化学免疫治疗是日常实践中越来越常用的选择
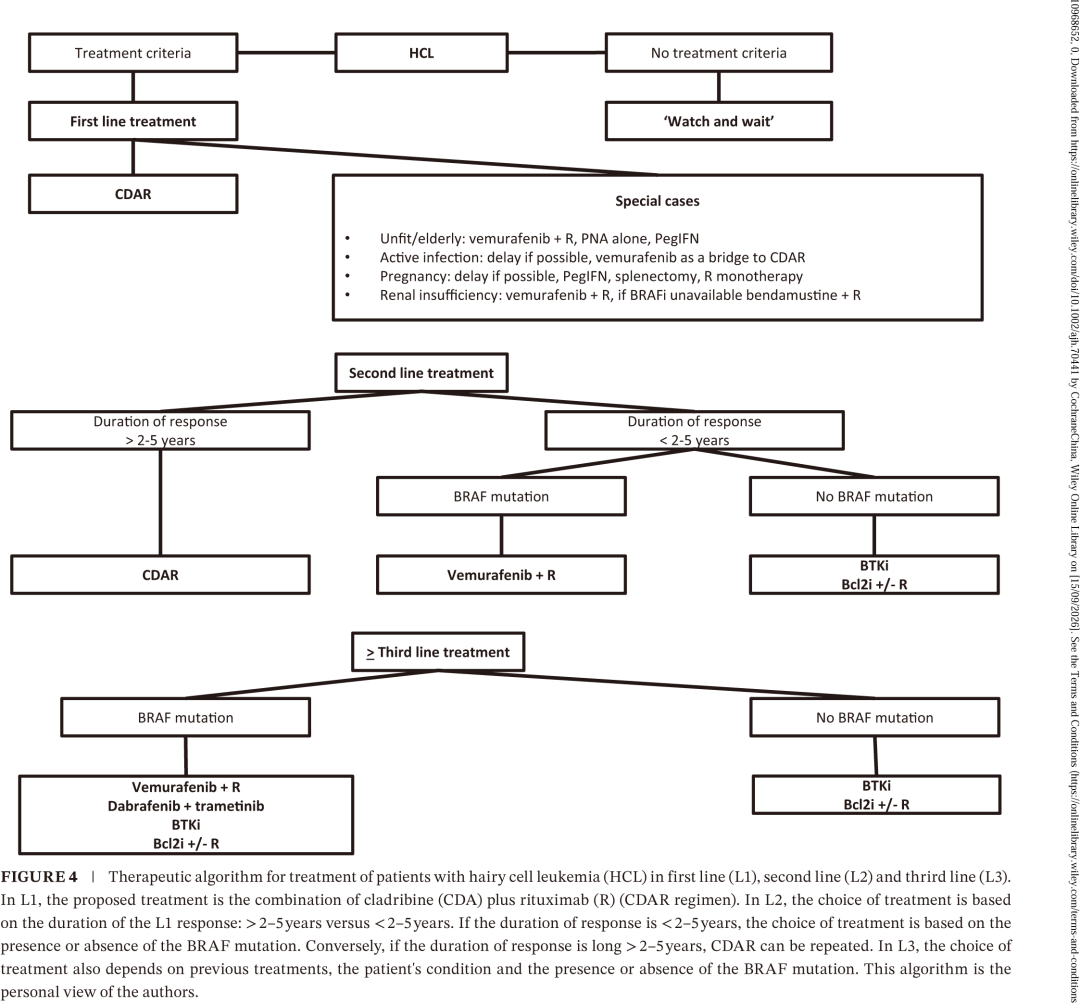
“现在是时候改变一线HCL的标准治疗了,从化疗转向化学免疫治疗”。最近已证明在CDA基础上加用R具有治疗活性,并可能改善CR持续时间。在早期HCL中引入化学免疫治疗联合CDA后1个月每周R共8周,可实现微小残留病阴性(uMRD)并在未经治疗的患者中获得持久CR。在一项2期临床试验中,139例患者(111例一线HCL,18例复发HCL,10例HCL-V)接受CDA后1个月开始8周每周剂量R。CR率为97%,77%的患者MRD不可检测。10年无事件生存期(EFS)为86.7%,10年OS为91.1%。20%的患者经历3级或以上不良事件,主要是感染。MRD状态与EFS和OS的显著差异无关。在Chihara及其同事发表的一项随机2期研究中,68例患者接受CDA加8周每周剂量R。第一组在第1天接受R治疗(CDAR),第二组在CDA后6个月开始R(CDA+dR)。在6个月时,CDAR的CR率为100%,而CDA+dR为88%。uMRD的CR率显著不同:分别为97%和24%。此外,在中位随访96个月时,CDAR的MRD无病率为94%,而CDA+dR仅为12%,提示CDAR是一线治疗中非常有效的方案。CDAR方案现在是作者对有症状HCL且适合化学免疫治疗患者一线治疗的首选(图4)。作者不推荐DCF加R联合,因为研究较少。
BRAFi加抗CD20单克隆抗体联合已在一线治疗中进行了评估,并可能在未来改变治疗策略。事实上,一项无化疗方案包括vemurafenib和奥妥珠单抗,在30例患者中作为一线治疗进行了研究。Vemurafenib以960 mg每日两次给药,4个周期,每周期28天;奥妥珠单抗在第2周期第1、8和15天以及第3和4周期第1天给药。这项2期单臂研究的主要终点为治疗结束时的CR率。27例患者达到CR,3例患者因
特殊情况
在老年患者中,需要特别谨慎对待PNA治疗下常见的感染,应根据患者的功能状态、合并症和感染风险进行个体化治疗选择。BRAFi、α干扰素(IFN)或
在感染患者中,应在开始PNA之前努力控制感染。如果无法控制感染或出现SARS-CoV-2卫生危机,可能需要在暂时使用PNA之前使用低剂量vemurafenib桥接治疗。事实上,BRAFi可以迅速改善中性粒细胞计数,从而控制感染。
在肾功能衰竭的情况下,如果清除率分别<50 mL/min和<60 mL/min,CDA和DCF是禁忌的。在这些情况下,应使用vemurafenib加R,或者如果BRAFi不可用,则使用
在卫生危机期间,
在怀孕的情况下,应尽量推迟HCL治疗。学者研究了
二线治疗(L2)(图4)
所有已发表的数据表明,没有长期随访显示PFS达到平台期。在复发的情况下,必须通过新的完整检查(血涂片、BM穿刺活检、FCM分析、BRAF V600E状态)确认HCL诊断,以排除鉴别诊断。在复发患者中,治疗选择取决于一线治疗和首次缓解的持续时间。既往一线化疗的患者仍可从化学免疫治疗中获益。
一线治疗缓解持续超过2至5年
在这种情况下,作者最喜欢的选择还是CDA联合R的化学免疫治疗(CDAR方案,图4)。在PNA单药治疗的情况下,继续初始PNA或换用另一种PNA(例如从CDA换用DCF)的患者在CR或RFS方面未观察到显著差异。在14例接受CDA后R治疗的复发HCL中,100%的病例获得CR。5年FFS和OS为100%。在一项纳入18例患者的回顾性研究中,12例接受DCF,6例接受CDA联合R;R给药方式异质,14例患者与PNA同时接受R,而4例患者在PNA治疗完成后1-2个月接受R。所有18例患者对治疗有反应,16例CR,2例PR。在中位随访36个月(范围5-83)后,所有16例完全缓解者仍保持CR。接受MRD评估的13例患者均为uMRD。联合治疗后估计3年疾病复发累积发生率为7%。尽管患者数量少,但未发现DCF与CDA之间的差异。
在HCL患者中,苯达莫司汀(B)联合R也可作为选择。12例HCL患者接受B 70 mg/m²(6例)或90 mg/m²(6例)第1和2天,6个周期,间隔4周,R 375 mg/m²第1和15天。ORR为100%,每个亚组分别有3例和4例CR。MRD在CR中分别有67%和100%不可检测,所有6例uMRD患者在30至35个月随访时仍保持CR。最近一项2期试验比较了B加R与DCF加R在56例HCL或HCL-V患者中的疗效。允许交叉。在41例HCL患者中,接受B加R的患者6个月ORR为81%(17/21),接受DCF加R的患者为95%(19/20)。6个月CR分别为67%和75%,MRD阴性CR分别为52%和75%。B与奥妥珠单抗(第二代抗CD20单克隆抗体)联合在1例48岁复发HCL女性中显示有效,达到uMRD的CR。如果PNA禁忌,R单药治疗可作为挽救治疗;然而它远非最佳选择,因为它仅可提供短暂和部分缓解。在33例接受标准剂量R 375 mg/m² 4周的HCL患者队列中,中位TTNT为33个月,中位OS为154个月。28%的病例获得CR。只有5例患者接受过一次以上R,ORR随线数增加而下降。
一线治疗缓解持续少于2至5年或原发性难治性HCL
在这种情况下,不推荐再次使用CDA。最有前景的靶向治疗包括BRAFi或MEK抑制剂(MEKi)。
1.存在BRAFV600E突变时,靶向BRAF通路的特异性抑制剂(BRAFi +/- 抗CD20)是最佳选择
Vemurafenib单药治疗。该治疗已在黑色素瘤患者中显示出显著活性,随后在BRAF V600E阳性癌症(包括HCL患者)中也是如此。该治疗有效,使用高剂量(960 mg每日两次)、低剂量(240 mg每日两次)和实际生活中时CR率为40%。Tiacci及其同事发表的vemurafenib临床试验的安全性数据包括不良事件(AEs)和严重不良事件(SAEs):皮肤毒性(皮疹、角化过度、光敏性、角化棘皮瘤和皮肤小细胞癌)、关节毒性(关节痛、关节炎)、眼部毒性包括中央视网膜病变和视网膜静脉阻塞、心脏毒性(QTc间期延长)、AST、ALT、血清胆红素和胰腺酶升高,所有这些AEs或SAEs都需要仔细监测和控制风险因素。在美国36例复发/难治性HCL患者队列中,中位随访40个月,ORR为86%。然而,三分之二的患者(n=21/31缓解者)复发,中位RFS为19个月。4年OS为82%,在vemurafenib初始治疗后1年内复发的患者OS显著较短。在开始vemurafenib治疗后报告了第二血液系统恶性肿瘤(慢性粒单核细胞白血病)、单克隆B细胞淋巴细胞增多症或急性髓系白血病(AML)的发生,与RAS突变相关。在无RAS突变的情况下观察到向CLL的进展。总之,这些数据需要对接受BRAFi治疗的患者进行仔细监测。
Dabrafenib单药治疗。另一种BRAFi dabrafenib单药治疗(150 mg每日两次,8周,无CR的患者再额外4周)在10例患者中进行了评估。ORR为80%,包括3例CR(30%)无uMRD。中位随访64个月时,OS为90%。
Dabrafenib加trametinib。Dabrafenib(150 mg每日两次)联合MEKi trametinib(2 mg每日一次)。ORR为89.0%,包括65.5% CR,但uMRD仅在9.1%至16.4%的患者中实现(根据所用方法)。24个月PFS和OS分别为94.4%和94.5%。这种联合似乎耐受性不佳,63.6%的患者经历>3级AEs(特别是发热、肺炎、高血糖、中性粒细胞减少)。
Vemurafenib加利妥昔单抗。标准剂量vemurafenib(960 mg每日两次)8周加同时R 375 mg/m²每2周,然后在vemurafenib后每2周四次巩固,最近被证明在复发或难治性HCL患者中具有显著治疗活性。在Tiacci等人发表的这项2期试验中,纳入30例患者,87%的可评估患者(26例)达到CR,是vemurafenib单药治疗获得率的两倍。有趣的是,65%的CR患者达到uMRD。中位随访37个月时PFS为78%,26例缓解患者的中位RFS在中位随访34个月时为85%。uMRD和既往未暴露于BRAFi与更长的RFS相关。毒性特征与两种药物观察到的相似。Vemurafenib加R联合随后在54例HCL患者的实际生活中引入,包括2例新诊断患者。患者中位年龄56岁(范围:35-80),既往接受中位2线治疗。CR(包括BM穿刺活检)在43/50例患者(86%)中实现,PR在4/50例(8%)中实现。另有3例患者死亡。MRD在29/47例患者(62%)中不可检测,包括73%的CR患者。中位随访22个月。24个月PFS为90%,OS为94%。这些结果证实了这种短程无化疗方案在实际生活中的高效性。该联合方案在moxetumomab pasudotox(Moxe)后使用,治疗有效且耐受性良好。
2.无BRAFV600E突变时
Moxetumomab pasudotox(Moxe)是一种抗CD22免疫毒素,在HCL中显示出令人印象深刻的结果,但已从市场撤出。因此,在早期首次复发、无BRAF V600E突变时,作者推荐也用于三线治疗的方案为BTKi和Bcl-2i。
三线治疗(L3)及后线治疗(图4)
对于三线及以后的HCL患者,作者不再推荐PNA,因为:(1)PNA每线缓解率更低、更短;(2)重复使用PNA诱导累积毒性,特别是感染性疾病和第二原发恶性肿瘤(见下文)。在这些情况下首选BTKi或Bcl-2抑制剂(Bcl-2i)+/-R。
布鲁顿酪氨酸激酶抑制剂(BTKi)
Rogers等人的一项多中心2期研究评估了伊布替尼(在37例HCL(n=28)或HCL-V(n=9)患者中的疗效,剂量为420 mg(24例)或840 mg(13例)。大多数患者接受过多线治疗,中位4线既往治疗(范围0-12)。32周时ORR为24%(研究主要终点),48周时增至36%,任何时间点为54%,7例患者CR(19%)。36个月时,PFS和OS分别为73%和85%。常见AEs与CLL中观察到的相同。即使不允许试验间交叉比较,结果也远不如vemurafenib+R、dabrafenib+trametinib或Moxe获得的结果。即使患者数量少且试验并非为此设计,HCL和HCL-V患者在ORR、CR、PFS和OS方面无显著差异。泽布替尼最近在12例复发/难治性HCL患者中进行了评估,显示出相似的安全性和有效性:ORR 58%,CR 17%,36个月PFS 80%。
Bcl-2抑制剂(Bcl-2i)
维奈克拉是一种选择性口服小分子B细胞淋巴瘤-2(Bcl-2)抑制剂,可恢复癌细胞凋亡,目前被批准用于治疗不适合强化化疗的CLL和AML患者,似乎也是治疗HCL和HCL-V的一种非常有效的新药。Bcl-2在HCL中过表达,最近的数据表明,临床相关浓度的维奈克拉可以在体外诱导原代HCL细胞凋亡。还证明了暴露于不同刺激(活化T淋巴细胞、基质细胞、TLR-9激动剂CpG、TLR-2激动剂PAM3)48小时的HCL细胞中维奈克拉诱导的细胞毒性降低,提示维奈克拉与靶向微环境的药物联合可能提高其疗效。
维奈克拉最多12个周期,每个周期28天,用于6例既往接受vemurafenib加R作为最后治疗的男性患者。3例患者观察到缓解:2例获得MRD阳性CR,1例PR。其他3例患者有轻微缓解、无缓解或疾病进展。3例患者接受R 375 mg/m²联合维奈克拉(200 mg每日)3至8个周期,使轻微缓解患者获得MRD阳性CR,无缓解患者获得完全血液学缓解,MRD阳性CR患者在维奈克拉单药治疗下MRD改善。治疗耐受性良好,中性粒细胞减少是主要副作用。另1例患者在使用400 mg每日时,治疗48个月后也观察到持久CR。
异基因造血干细胞移植(HSCT)和嵌合抗原受体(CAR)T细胞免疫治疗
最近报告了22例接受异基因造血干细胞移植的接受过多线治疗的HCL或HCL-V/SLPN患者。中位随访54.5个月,非复发死亡率(NRM)、PFS和OS分别为26%、33%和46%。该策略应保留给高度选择的患者:接受过多线治疗、无其他治疗选择、身体状况良好、有供者可用。
抗CD22 CAR T细胞治疗已作为挽救治疗用于3例HCL和1例HCL-V患者。2例患者(含1例HCL-V患者)接受1×10⁵ CAR T细胞/kg。治疗植入不足,无显著毒性或缓解。另外2例HCL患者接受3×10⁵ CAR T细胞/kg。1例患者在+32天死于感染性休克,此前发生细胞因子释放综合征(CRS)、免疫效应细胞相关神经毒性综合征和免疫效应细胞相关噬血细胞性淋巴组织细胞增生症样综合征。最后1例有大块HCL的患者在输注后9个月达到MRD阴性CR。注意该患者携带BCOR N1458S突变伴BRAFV600E突变。还测试了莫妥珠单抗(双特异性抗体)治疗,但还需要进一步研究。
其他治疗
此外,在没有禁忌证的情况下,还应牢记IFN或脾切除术等治疗。对于免疫化疗和靶向治疗失败的多次复发HCL患者,以及有化疗或靶向治疗禁忌证的患者(如妊娠期),它们仍然是重要的治疗选择。最后,在难以获得化疗和/或靶向治疗的国家,IFN和脾切除术仍然是有价值的选择。
关键要点
在没有治疗标准的情况下,观察等待策略是最佳选择
除特殊情况外,一线治疗的首选可能是CDAR方案
在二线治疗中,对于缓解持续超过2-5年的患者,再次使用CDAR可作为首选
如果一线治疗缓解持续少于2-5年,推荐BRAFV600E突变患者使用vemurafenib+R联合方案
如果无BRAFV600E突变,或对于三线治疗,推荐BTKi或Bcl2i±R。
HCL-V治疗
未突变IGHV4-34 HCL和TP53突变HCL预后不良,尤其在HCL-V中发现;这些患者必须像HCL-V患者一样考虑和治疗。事实上,40%的HCL-V和10%的HCL患者使用IGHV4-34免疫球蛋白重链可变区重排。VH4-34阳性HCL病例是HCL的一个亚群和新变异型,与不良预后相关:诊断时疾病负担更高、对标准治疗反应差、总生存期(OS)更短、无BRAFV600E突变。TP53突变在HCL中罕见(不到5%),在HCL-V中常见(30%),并导致不良预后。
由于疾病罕见,HCL-V的治疗尚无既定共识。治疗标准与HCL相同。在没有这些标准的情况下,建议观察等待策略(图5)。
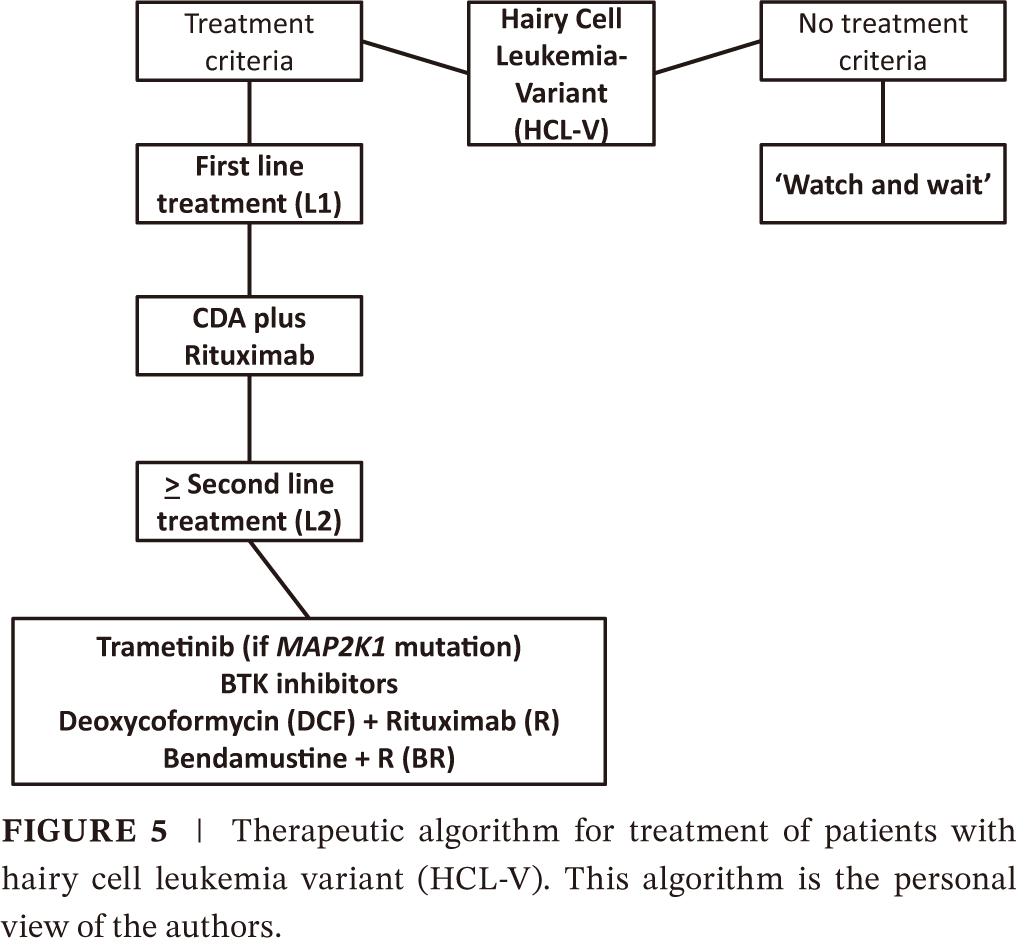
一线治疗依赖CDA与R联合,联合使用或序贯使用。在一项2期研究中,研究了20例HCL-V患者,包括8例未经治疗患者。患者接受CDA(0.15 mg/kg第1至5天)和R 375 mg/m²从第1天开始。90%患者达到CR,80% uMRD。5年PFS和OS分别为63.3%和74%。有趣的是,TP53突变患者(n=5)结局更差,中位PFS(36.4个月对未达到,p=0.0024)和中位OS(52.4个月对未达到,p=0.032)均短于无TP53突变患者。在复发情况下,如果存在MAP2K1突变,可以使用MEKI,如trametinib。BTKI也可能作为替代治疗,偶见HCL-V患者接受伊布替尼治疗,也有与维奈克拉联合用于1例双克隆IGHV4-34 HCL伴CLL的患者。B加R或奥妥珠单抗同样可以考虑,在某些病例中显示有效,也包括在2期试验中。在该试验中,13例HCL-V患者包括3例未经治疗患者,43例既往治疗HCL患者。患者接受喷司他丁加R(DCFR)或苯达莫司汀加R(BR)。允许交叉。对于HCL-V患者,6个月ORR分别为86%和100%,MRD阴性CR分别为86%和67%。
BAFF CAR T细胞从1例HCL-V患者中产生,体外观察到对患者肿瘤细胞的直接自体杀伤,提示HCL-V患者成功治疗策略的可能性。
SDRPL治疗
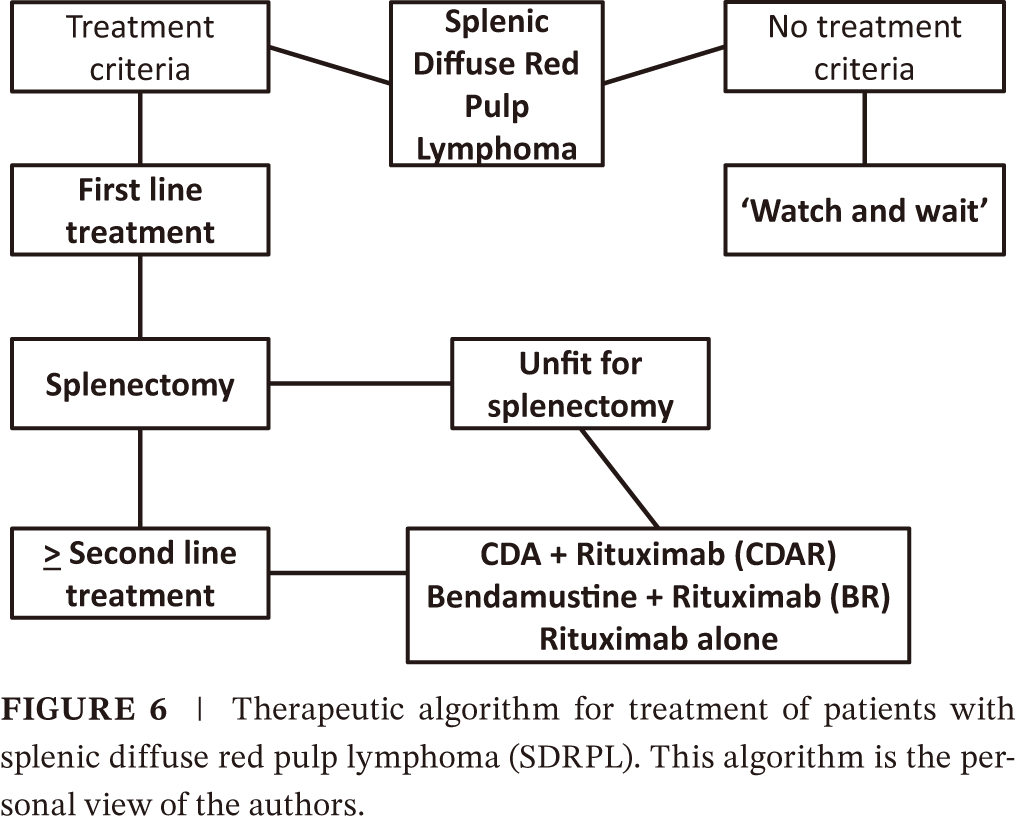
由于疾病罕见,SDRPL的治疗尚无既定共识。治疗标准与HCL相同。在没有这些标准的情况下,建议观察等待策略(图6)。一线可提出脾切除术,已显示持久缓解。在不适合脾切除术或复发情况下,替代选择是化疗、免疫治疗或化学免疫治疗。建议使用R单药治疗或与CDA或B联合。由于CCND3参与SDRPL发病机制,细胞周期抑制剂如CDK4/6抑制剂也可能作为未来替代治疗选择。
本节关键要点
对于HCL-V,可选治疗选择:
无治疗标准时,可观察等待。
一线CDAR方案。
在R/R情况下,可选trametinib(如果存在MAP2K1突变)、BTKI、DCF+R或苯达莫司汀+R。
对于SDPRL,可选治疗选择:
无治疗标准时,观察等待。
无禁忌证时一线脾切除术。
不适合脾切除术或R/R情况下:CDAR、苯达莫司汀+R、R单药。
CR定义为PB计数接近正常(即无需输血血红蛋白>11 g/dL;无需输血血小板计数>100000/μL;无需G-CSF中性粒细胞绝对计数>1,500/μL)、可触及脾肿大消退、PB和BM中无毛细胞形态学证据。BM穿刺活检中IHC检测到的一些MRD持续存在与CR兼容。定义CR(包括可检测MRD或不可检测MRD的CR)、PR、疾病稳定(SD)和进展的标准也在指南中定义。BM穿刺活检应在CDA给药后延迟4至6个月,在DCF治疗临床缓解后进行。使用对BRAFV600E突变细胞特异的VE1抗体,也可以代表临床实践中检测MRD的简单首要方法,以及使用B系抗体评估MRD百分比的其他IHC标志物。8色panel FCM(CD103/CD305/CD19/CD123/CD25/CD3/CD45/CD20)可以是检测PB和/或BM中MRD的有用且敏感的工具,以及分子方法如等位基因特异性PCR、数字PCR或NGS。重要的是应协调所有生物学程序,并建立国家和国际网络,以促进获得分子平台并建立质量证书,以保证安全和高质量的管理。研究MRD的临床影响现在已在临床试验和复发情况下得到充分确立,可检测MRD患者复发风险高,uMRD患者风险低。在临床试验之外,评估CR和MRD的意义可能更有争议,特别是在老年或unfit患者中。因此,通常定义完全血液学缓解(CHR),即脾肿大消失和CBC正常化,不一定进行BM活检。
HCL患者有第二恶性肿瘤风险。必须考虑HCL患者的长期OS,且使用的药物必须安全且无毒。HCL患者中第二肿瘤的发生是一个有争议的话题。来自全球癌症登记处和研究的数据倾向于证明第二肿瘤,特别是血液系统恶性肿瘤的发病率增加,累积发生率从5%到32%不等,可能取决于随访时间。第二恶性肿瘤的观察与预期比率(OER)通常增加在1.01(95%CI:0.74-1.33)、1.86(95%CI:1.34-2.51)或2.6(90%CI:1.82-3.61)之间。第二恶性肿瘤的过高发生率涉及血液恶性肿瘤,风险估计为5.32(95%CI:2.90-8.92),特别是非霍奇金淋巴瘤和霍奇金淋巴瘤。风险增加可能与疾病本身和/或 DCF 或 CDA 治疗相关。应注意的是,与其他恶性血液疾病不同,未证实 AML 的风险。携带 BRAF 突变的两种癌症的发生,例如 HCL 和黑色素瘤或 merkel 细胞癌,可能给不同疾病的诊断或监测带来困难。结节性肺淀粉样变性 (NPA) 可与淋巴组织增生性疾病共存或先于淋巴组织增生性疾病共存。1例63岁既往患有 HCL 的男性患者患有λ型NPA,随后发生霍奇金淋巴瘤。
随着HCL及其变异型诊断和治疗的新发展,最新技术水平变化非常快。在未来几年,必须协调和标准化MRD评估程序,就像在CLL中所做的那样。需要努力增进对HCL-V和SDRPL的理解,并阐明两种实体之间不同的临床和/或生物学标准。应推荐将HCL患者纳入临床试验,以测试新药在HCL中的地位。受体酪氨酸激酶样孤儿受体1(ROR1)在胚胎发育中起主要作用,也在几种癌细胞中高表达,如DLBCL、CLL、MCL、慢性髓系白血病和HCL。因此,ROR1可能构成新治疗分子的新靶点,如单克隆抗体、免疫偶联物或CAR T细胞。实际生活中的数据也至关重要,还需要开发HCL患者数据登记处。
在≥66岁的成年人中,已证明只有4.5%(n=2403/53919)的HCL患者被纳入临床试验,无论血液系统恶性肿瘤如何。最近一篇关于4595例HCL患者在过去40年中57项临床试验入组的综述显示,男性和女性之间存在性别差距,1983-1993年期间男性为84.3%,女性仅为15.6%,2004-2013年间达到24.3%,女性在2004-2013年间降至19.2%。临床试验中女性入组不足需要纠正。在165例HCL患者中测量了健康相关生活质量(HRQoL)。新诊断HCL患者报告HRQoL最低,其次是复发HCL患者和观察等待策略患者。疾病状态很重要,缓解患者生活质量更高。
近年来出现了新的机会,导致对HCL的更好理解和HCL患者的更好管理。在少数情况下,HCL、HCL变异型和SDRPL之间仍存在灰色诊断区域。BRAF突变存在于HCL中,也已在造血干细胞中鉴定出。与之相反,在HCL-V中检测到MAP2K1突变。这些关键数据影响HCL患者的管理:必须讨论复发/难治性HCL患者使用靶向BRAF通路的特异性抑制剂或免疫毒素。此外,细胞周期抑制剂或其他靶向治疗可能代表HCL-V治疗的新前景。在所有情况下都应促进将这些患者纳入临床试验。
参考文献
Am J Hematol . 2026 Sep 15. doi: 10.1002/ajh.70441
声明:本平台旨在为医疗卫生专业人士传递更多医学信息。本平台发布的内容,不能以任何方式取代专业的医疗指导,也不应被视为诊疗建议。如该等信息被用于了解医学信息以外的目的,本平台不承担相关责任。本平台对发布的内容,并不代表同意其描述和观点。若涉及版权问题,烦请权利人与我们联系,我们将尽快处理。
 我要投稿