定义与流行病学
成人亨廷顿病的典型表现包括运动障碍、认知改变和精神行为异常。出现相似临床表现,但未携带HTT基因致病性CAG重复扩增者,可归入亨廷顿病样综合征。
不同地区和不同人群中,亨廷顿病样综合征所占比例差异很大。既往队列报道,在具有亨廷顿病表型的患者中,HTT基因阴性者约占10.6%~63.5%。这种差异与患者种族、地理分布、转诊模式及检测手段有关。综合近期病例系列,其比例约为15.6%。
即使经过进一步检查,能够明确病因的患者仍然不多。2016年以来报道的177例亨廷顿病样综合征患者中,仅约14%获得了病因诊断;不同队列的诊断率为7%~45%。部分患者检查不够全面,另一部分可能携带常规基因检测难以识别的重复扩增或其他遗传变异。
种族和地理来源会明显影响病因构成。具有非洲血统的患者应重点考虑类亨廷顿病2型;欧洲血统患者需要考虑C9orf72重复扩增;SCA12主要见于印度Agarwal人群;SCA17在亚洲人群相对多见;齿状核
遗传性病因
亨廷顿病样综合征的遗传性病因包括常
类亨廷顿病2型由JPH3基因CTG重复扩增引起,目前几乎均见于具有非洲血统的人群。其运动、认知、行为及影像学表现均可与亨廷顿病高度相似,MRI同样可见尾状核头和壳核萎缩(图1)。若所在地区存在较多非洲血统人口,即使患者无法提供明确祖源信息,也应考虑JPH3检测。
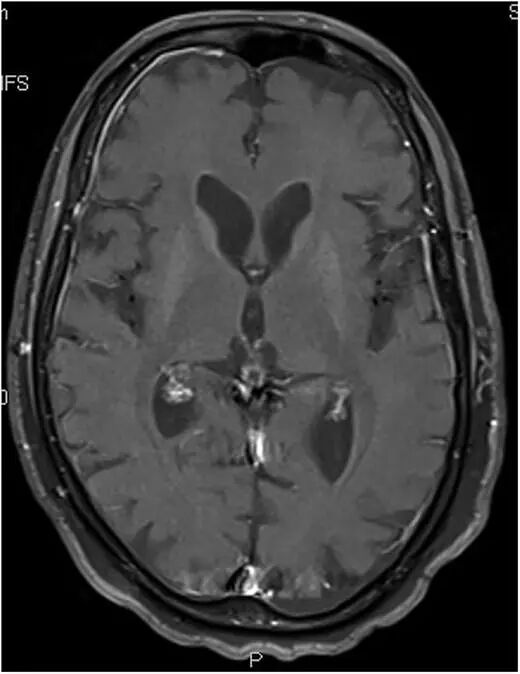
图1 类亨廷顿病2型患者的脑部MRI FLAIR 序列可见双侧尾状核头部及壳核萎缩,伴轻度信号增高
C9orf72六核苷酸重复扩增是
多种脊髓小脑性共济失调也可模拟亨廷顿病。SCA17患者可同时出现舞蹈症、肌张力障碍、肌阵挛、慢眼动、行为异常和认知下降,MRI常见小脑及全脑萎缩,而基底节萎缩不突出。SCA12常以手部
齿状核红核苍白球路易体萎缩的晚发型可表现为舞蹈症、认知下降和进行性共济失调。MRI显示小脑和脑干萎缩,但基底节可相对正常。日本或葡萄牙血统,以及舞蹈症合并共济失调、肌阵挛或
VPS13A病,也就是既往所称的舞蹈病-棘红细胞增多症,常在成年早期起病。
口下颌舌肌张力障碍、咬唇咬舌、进食时舌突出、癫痫、周围神经病和
McLeod综合征与VPS13A病表现相似,但为X连锁遗传,患者多为男性,起病年龄相对较晚,
获得性病因
获得性舞蹈症需要优先排查,因为其中不少病因可以治疗。常见类别包括自身免疫性疾病、副肿瘤综合征、代谢和内分泌异常、感染、血管病、药物及功能性运动障碍。
副肿瘤性舞蹈症通常突然或亚急性出现,并常伴眼球运动异常、口下颌肌张力障碍、共济失调、
抗IgLON5病常表现为睡眠呼吸暂停、喘鸣、快速眼动及非快速眼动睡眠期异态睡眠、
抗NMDA受体
其他需要排查的获得性病因还包括糖尿病性纹状体病、
鉴别路径
病程是区分遗传性和获得性病因的重要依据。亨廷顿病及多数遗传性模拟疾病通常缓慢进展;突然起病或数周至数月内快速加重,更符合血管、免疫、代谢、感染或药物相关病因。
意识水平下降、明显自主神经功能障碍、低钠血症、癫痫、单侧舞蹈症和精神症状急剧加重,均不符合典型亨廷顿病病程。睡眠异态、喘鸣和早期吞咽障碍提示抗IgLON5病;视觉性幻觉、边缘叶脑炎和意识波动需考虑自身免疫性或副肿瘤性脑炎。
部分遗传性疾病也有较明确的伴随特征。舞蹈症合并共济失调和小脑萎缩,应考虑脊髓小脑性共济失调或DRPLA;自伤性口舌运动、癫痫、周围神经病、肌酸激酶升高和棘红细胞提示VPS13A病;男性患者合并心肌病和肌病时需考虑McLeod综合征;脑铁沉积、铁代谢异常则提示神经铁蛋白病或无铜蓝蛋白血症。
无家族史并不能排除亨廷顿病或其他遗传病。亲子关系不明确、父母早逝、家系规模较小、外显率降低以及重复序列在代际传递中的变化,均可能造成表面上的散发病例。反过来,即使存在家族史,也不能自动认定为亨廷顿病,部分自身免疫、代谢和其他遗传性疾病也可能呈家族聚集。
检查与诊断
检查前应先确认异常运动确实属于舞蹈症,并记录起病年龄、进展速度、分布、伴随运动障碍、认知和精神症状、药物暴露、全身疾病、族裔及家族史。头颅MRI有助于观察尾状核、壳核、小脑和脑干萎缩,识别脑铁沉积、纹状体信号异常、缺血病灶或炎症性改变。
HTT基因检测阴性后,应先排查获得性病因。首轮检查可包括
怀疑自身免疫性或副肿瘤性舞蹈症时,可进一步检查脑脊液及血清神经元抗体,包括抗CV2/CRMP5、抗Hu、CASPR2、PDE10A、IgLON5、NMDA受体和LGI1抗体。根据情况完善
排除获得性病因后,再进行遗传学检查。检测项目应结合临床表现、祖源和地区流行情况选择。基因 panel、全外显子组或全基因组测序可提高诊断率,但许多亨廷顿病样综合征由核苷酸重复扩增引起,常规外显子测序可能漏诊。必要时需要使用专门的重复扩增分析工具或长读长测序。
即使完成较全面的检查,多数患者仍可能没有明确病因。继续寻找病因仍有必要:获得性疾病中存在可以治疗的情况;明确遗传诊断也有助于判断预后、开展家系筛查和遗传咨询。
结语
成人舞蹈症合并认知和精神行为异常时,亨廷顿病是重要诊断,但不是唯一解释。HTT基因检测阴性后,应重新核对病程、伴随症状、影像表现、族裔和家族史,并优先排除免疫、肿瘤、代谢、感染、血管和药物等获得性病因。
快速进展、意识障碍、癫痫、自主神经功能异常、睡眠和延髓症状、周围神经病、共济失调、铁代谢异常、肌酸激酶升高或棘红细胞等表现,常可缩小检查范围。对于获得性病因筛查阴性的患者,遗传检查还需覆盖常规测序不易识别的重复扩增。病因诊断率目前仍然有限,但其中包含可以治疗的疾病,也直接关系到患者及家属的遗传咨询和长期管理。
参考文献:
Cardoso F, Maia D, Maciel R, et al. Non-Huntington’s disease chorea: an expanding universe with acquired causes. Brain. 2026;149:1860-1873.
 我要投稿